Das Dünndarmkarzinom zählt zu den seltenen gastrointestinalen Malignomen, deren Seltenheit in bemerkenswertem Kontrast zur Größe der intestinalen Schleimhautoberfläche steht. Mangels randomisierter Evidenz wurde seine Behandlung über Jahrzehnte weitgehend aus dem kolorektalen Karzinom abgeleitet. Genomische und immunhistochemische Analysen der vergangenen Jahre haben jedoch ein eigenständiges molekulares Profil offengelegt, das sich in Mutationsspektrum, Immunphänotyp und prädiktiven Biomarkern sowohl vom kolorektalen als auch vom Magenkarzinom abgrenzt und zunehmend Biomarker-gestützte Therapiestrategien eröffnet. Der vorliegende Übersichtsartikel fasst den aktuellen Kenntnisstand zu Epidemiologie, Pathogenese, Diagnostik und Therapie zusammen, mit Schwerpunkt auf dem häufigsten histologischen Subtyp, dem Adenokarzinom.
Epidemiologie
Mit einer weltweiten Inzidenz von unter 2 Fällen pro 100.000 Einwohner und Jahr gehört das Dünndarmkarzinom zu den seltenen Tumoren [1, 2]. In Deutschland wurden für das Jahr 2022 rund 1.560 Neuerkrankungen bei Männern und etwa 1.280 bei Frauen registriert [1]. Das mittlere Erkrankungsalter liegt bei knapp 70 Jahren und damit im Bereich anderer gastrointestinaler Karzinome [1, 3]. Während die Sterblichkeit im Kolonkarzinom sinkt, ist die mit dem Dünndarmadenokarzinom assoziierte Mortalität in den letzten Jahren angestiegen, auch weil die Inzidenz insgesamt langsam zunimmt [1, 4].
Die Prognose bleibt insgesamt ungünstig und ist eng an das Tumorstadium bei Erstdiagnose gekoppelt. Das stadienübergreifende 5-Jahres-Überleben wird mit etwa 14 bis 33 Prozent angegeben. Im lokalisierten Stadium I liegt es bei 50 bis 60 Prozent, fällt im Stadium III auf 10 bis 40 Prozent und beträgt im metastasierten Stadium IV nur noch 3 bis 5 Prozent [1, 2]. Ein wesentlicher Grund für die schlechten Ergebnisse ist die häufig verzögerte Diagnosestellung. Rund ein Drittel der Patientinnen und Patienten weist bereits bei Erstdiagnose Fernmetastasen auf [2, 3].
Histologische Subtypen und Lokalisation
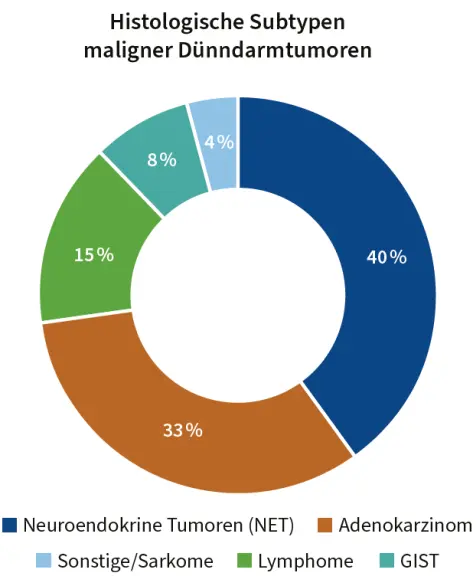
Der Dünndarm bringt ein histologisch heterogenes Spektrum maligner Tumoren hervor. Die folgenden vier Entitäten werden überwiegend gefunden: neuroendokrine Tumoren (NET), Adenokarzinome, Lymphome und gastrointestinale Stromatumoren (GIST), hinzu kommen seltenere Sarkome und andere Formen. Neuroendokrine Tumoren und Adenokarzinome stellen dabei die beiden größten Gruppen und machen zusammen den überwiegenden Anteil aus [1, 2, 5]. Das Adenokarzinom wird meist mit rund 30 bis 40 Prozent der malignen Dünndarmtumoren beziffert (▶ Abb. 1) [3, 5].
Innerhalb des Adenokarzinoms bestimmt die anatomische Lokalisation maßgeblich Biologie und klinisches Verhalten. Am häufigsten ist das Duodenum betroffen (etwa 49 bis 58 Prozent), gefolgt von Jejunum (19 bis 29 Prozent) und Ileum (10 bis 15 Prozent) [1, 3]. Der Immunphänotyp variiert mit dem Ursprungsort. Distale Tumoren zeigen häufig ein Muster des unteren Gastrointestinaltrakts mit Positivität für CDX2, CK20 und Villin, während duodenale Karzinome eher pankreatobiliäre Eigenschaften mit CK7-Positivität aufweisen [1, 2]. Der weitere Text konzentriert sich auf das Adenokarzinom als klinisch relevantesten und therapeutisch am besten charakterisierten Subtyp.
Risikofaktoren und prädisponierende Erkrankungen
Die Ursachen des Dünndarmadenokarzinoms sind nicht eindeutig definiert. Als Lebensstil- und Umweltfaktoren werden, in Analogie zum kolorektalen Karzinom, Rauchen, Alkoholkonsum, Adipositas, eine ballaststoffarme Ernährung sowie ein hoher Verzehr von rotem Fleisch und gesättigten Fetten diskutiert [6, 7].
Klinisch bedeutsamer sind chronisch-entzündliche und immunvermittelte Grunderkrankungen. Beim Morbus Crohn entstehen die Karzinome bevorzugt im terminalen Ileum [8]. Das relative Erkrankungsrisiko ist um das 17- bis 41-Fache erhöht und die Tumoren treten oft bereits in der vierten Lebensdekade auf [9, 10]. Die Zöliakie, eine chronische immunvermittelte Enteropathie, geht mit einem erhöhten Risiko einher, wobei vor allem Jejunum und Ileum betroffen sind [11 – 13].
Hereditäre Krebssyndrome
Ein relevanter Anteil der Fälle tritt im Rahmen erblicher Tumorsyndrome auf. Drei autosomal-dominant vererbte Syndrome sind besonders zu beachten:
- Familiäre adenomatöse Polyposis (FAP): Keimbahnmutation im APC-Gen. Das Dünndarmadenokarzinom ist nach dem Kolonkarzinom die zweithäufigste Tumorlokalisation, das lebenslange Risiko beträgt etwa 3 bis 4 Prozent [1, 14].
- Peutz-Jeghers-Syndrom: Mutation im STK11-Gen mit einem lebenslangen Risiko von 1,7 bis 13 Prozent [15].
- Lynch-Syndrom: Keimbahnmutation in einem der Mismatch-Repair-(MMR-)Gene. Das lebenslange Risiko liegt bei 1 bis 4 Prozent [16].
Pathogenese und Molekularbiologie
Warum der Dünndarm trotz seiner enormen Schleimhautoberfläche so selten Karzinome hervorbringt, ist nicht abschließend geklärt. Als protektive Faktoren gelten die kurze intestinale Transitzeit, die niedrigere Konzentration grampositiver Bakterien im proximalen Dünndarm sowie ein breites Spektrum mukosaler Enzyme, das die Epithelzellen vor nahrungsbedingten Karzinogenen schützen könnte [2, 8]. Der rasche Zellumsatz führt zudem dazu, dass geschädigte Epithelzellen abgestoßen werden, bevor sich kritische genetische Alterationen akkumulieren [2, 5].
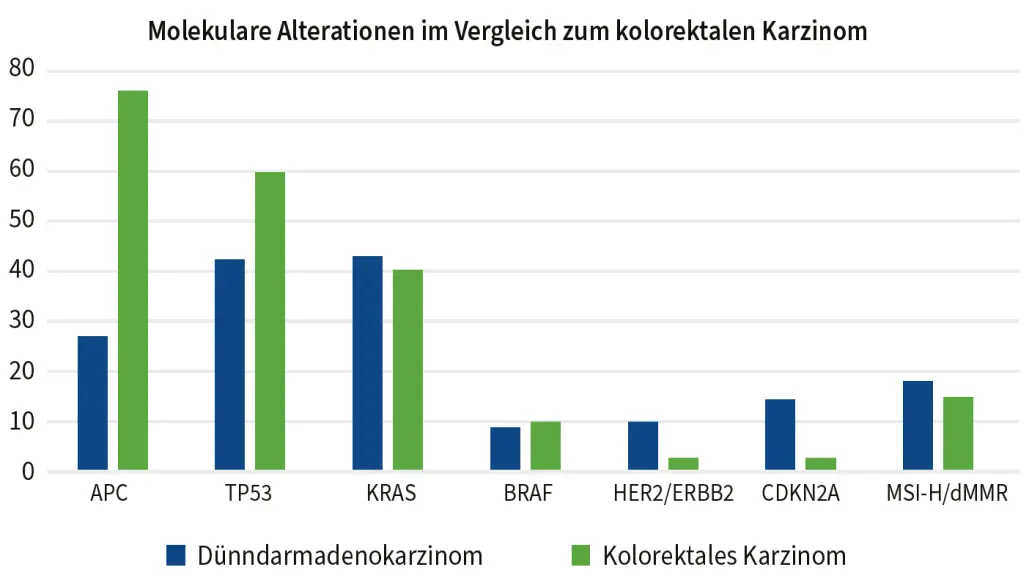
Die Karzinogenese folgt vermutlich in Teilen der von der Adenom-Karzinom-Sequenz des Dickdarms bekannten Logik, unterscheidet sich aber im Detail deutlich. Der auffälligste Unterschied betrifft das APC-Gen. Während beim kolorektalen Karzinom in bis zu drei Vierteln der Fälle eine APC-Mutation vorliegt, ist dies beim Dünndarmadenokarzinom nur bei rund einem Viertel der Fall (etwa 27 gegenüber 76 Prozent) [1, 2]. Weitere charakteristische Befunde sind eine reduzierte Expression von E-Cadherin, häufige KRAS-Mutationen (in etwa 43 Prozent) sowie eine im Vergleich späte Inaktivierung von
p53 [1, 5]. Umgekehrt sind Alterationen von
CDKN2A und ERBB2 / HER2 beim Dünndarmadenokarzinom häufiger als beim Kolonkarzinom [2].
Umfassende Exomsequenzierungen an größeren Patientenkollektiven zeigen, dass neben den etablierten Treibern TP53, KRAS, APC, SMAD4 und BRAF auch weitere potenzielle Treibergene gefunden werden können (▶ Abb. 2) [17].
MSI-H / dMMR
Ein molekular wie klinisch besonders relevanter Mechanismus ist der Verlust der DNA-Mismatch-Reparatur (dMMR). Je nach Lokalisation und Kohorte weisen etwa 8 bis 35 Prozent der Dünndarmadenokarzinome einen mikrosatelliteninstabilen (MSI-H) Phänotyp auf, wobei duodenale und jejunale Tumoren häufiger betroffen sind als ileale [1, 18]. Die MMR-Defizienz entsteht entweder durch eine Keimbahnmutation eines der MMR-Gene (MLH1, MSH2, MSH6, PMS2) im Rahmen eines Lynch-Syndroms oder bei sporadischen Formen meist durch eine Hypermethylierung des MLH1-Promotors [19].
BRAF
BRAF nimmt im Dünndarmadenokarzinom eine besondere Stellung ein, weil es sich molekular deutlich von der Situation beim kolorektalen Karzinom unterscheidet. Dort treten BRAF-Mutationen in etwa 8 bis 12 Prozent der Fälle auf und betreffen ganz überwiegend die klassische V600E-Variante in Exon 15 [20 – 24]. Insgesamt ist das Gen beim Dünndarmadenokarzinom nur in etwa 2 bis 8 Prozent der Tumoren verändert. Anders als im Kolon handelt es sich dabei nahezu ausschließlich um atypische Non-V600E-Alterationen. In populationsbasierten Exomkohorten ließ sich die V600E-Variante nicht nachweisen, wohl aber charakteristische Mutations-Hotspots außerhalb von Codon 600 [17, 25–27]. Eine Assoziation mit einem MSI-Typ besteht kaum, die Angaben zur Koexistenz mit RAS-Mutationen sind widersprüchlich, und ein eindeutiger prognostischer Effekt ist bislang nicht belegt [17, 25 – 27].
RAS
RAS-Alterationen zählen zu den häufigsten molekularen Ereignissen des Dünndarmadenokarzinoms. KRAS ist mit rund 48 Prozent eines der am häufigsten mutierten Gene und bleibt auch in mikrosatelliteninstabilen Tumoren mit etwa 53 Prozent hochfrequent. Zusätzlich finden sich in etwa 19 Prozent der Fälle KRAS-Amplifikationen [17]. In einer großen Serie resezierter Tumoren waren KRAS- und BRAF-Mutationen wechselseitig ausschließend. Die KRAS-Mutationen entfielen überwiegend auf die Variante G12D [25].
Diagnostik
Die Symptome sind unspezifisch und werden häufig erst spät zugeordnet. Zu diesen gehören intermittierende, krampfartige Abdominalschmerzen, Übelkeit und Erbrechen, Anämie, gastrointestinale Blutungen, Gewichtsverlust und, bei duodenaler Lage, Ikterus. Nicht selten manifestiert sich die Erkrankung erst als Notfall durch Obstruktion oder Blutung. Der Dünndarm ist zudem endoskopisch und radiologisch schwer zugänglich, was die verzögerte Diagnose zusätzlich erklärt [2].
Als spezielle bildgebende Verfahren stehen die CT- und die MR-Enterografie, die eine detaillierte Beurteilung der Darmwand und der lokoregionären Ausbreitung erlauben, zur Verfügung. Die Computertomografie dient zugleich dem Staging und dem Ausschluss von Fernmetastasen. Ergänzend stehen die Videokapselendoskopie zur nichtinvasiven Schleimhautbeurteilung, die bei Stenose kontraindiziert ist, sowie die Ballon-Enteroskopie zur Verfügung, die als einziges Verfahren eine Biopsiegewinnung ermöglicht. Die PET-CT wird nicht routinemäßig, aber selektiv zur Ausbreitungsdiagnostik und Verlaufskontrolle eingesetzt [2].
Histologisch ähneln Dünndarmadenokarzinome dem kolorektalen Karzinom. Immunhistochemisch sind sie in über der Hälfte der Fälle CK7-positiv und können daneben CK20, CDX2, SMAD4 oder Villin exprimieren. Das CK7-positive / CK20-negative Muster hilft, sie vom kolorektalen Karzinom abzugrenzen [1]. Die Stadieneinteilung erfolgt nach dem TNM-System des AJCC (8. Auflage). Entscheidender prognostischer Faktor nach Resektion ist der Lymphknotenbefall. Eine adäquate Lymphadenektomie ist daher sowohl therapeutisch als auch für ein korrektes Staging von großer Bedeutung [2].
Therapie der lokalisierten Erkrankung
Chirurgie
Die vollständige chirurgische Resektion mit tumorfreien Rändern und adäquater Lymphadenektomie ist die einzige potenziell kurative Behandlung [28, 29]. Angestrebt werden ausreichende proximale und distale Sicherheitsabstände mit Mitresektion des zugehörigen Mesenteriums. Art und Umfang des Eingriffs richten sich nach der Lokalisation. Jejunale und ileale Tumoren werden segmental reseziert, Tumoren des distalen Ileums oder der Ileozäkalregion erfordern eine ileozäkale Resektion beziehungsweise eine rechtsseitige Hemikolektomie [30, 31]. Duodenale Karzinome sind chirurgisch anspruchsvoll und häufig mit einer partiellen Duodenopankreatektomie verbunden [2, 32].
Adjuvante Therapie
Randomisierte Studien zur adjuvanten Therapie fehlen weitgehend. Die Empfehlungen stützen sich auf große Registeranalysen und werden vom kolorektalen Karzinom abgeleitet. Vollständig resezierte Stadium-I-Tumoren werden in der Regel beobachtet. Für Stadium-III-Tumoren wird eine sechsmonatige adjuvante Chemotherapie empfohlen, üblicherweise als CAPOX oder FOLFOX [33]. Im Stadium II ist die Entscheidung zwischen Beobachtung und adjuvanter Therapie individuell zu treffen und berücksichtigt Risikofaktoren [34]. Der Stellenwert einer adjuvanten Radiochemotherapie ist auf ausgewählte duodenale Hochrisikosituationen begrenzt. Ein Überlebensvorteil ist nicht belegt.
Systemtherapie der metastasierten Erkrankung
Erstlinie
Prospektive randomisierte Daten sind aufgrund der Seltenheit der Erkrankung rar. Die Evidenz beruht überwiegend auf einarmigen Phase-II-Studien und retrospektiven Serien. Standard der Erstlinie ist eine Kombination aus einer Fluoropyrimidin- und einer Platinkomponente, meist als FOLFOX oder CAPOX. In prospektiven Phase-II-Studien erreichten oxaliplatinbasierte Regime Ansprechraten um 45 bis 50 Prozent, ein progressionsfreies Überleben von etwa 6 bis 11 Monaten und ein Gesamtüberleben im Bereich von 15 bis 20 Monaten [35 – 41]. Damit sind sie den älteren cisplatin- oder irinotecanbasierten Schemata tendenziell überlegen [42, 43]. Der zusätzliche Nutzen von Bevacizumab ist durch inkonsistente Daten nicht eindeutig belegt [2, 41].
| Studie (Jahr) | Design | Regime | N | ORR (%) | PFS (Monate) | OS (Monate) |
|---|---|---|---|---|---|---|
| Overman et al. (2008) [43] | Retrospektiv | 5-FU + Cisplatin | 29 | 41 | 8,7 | 14,8 |
| Overman et al. (2009) [36] | Phase II | CAPOX | 30 | 52 | 11,3 | 20,4 |
| Zaanan et al. (2010) [35] | Retrospektiv | FOLFOX | 48 | 34 | 6,9 | 17,8 |
| Horimatsu et al. (2017) [40] | Phase II | mFOLFOX6 | 24 | 45 | 5,9 | 17,3 |
| Gulhati et al. (2017) [41] | Phase II | CAPOX + Bevacizumab | 31 | 48 | 8,7 | 12,9 |
| McWilliams et al. (2017) [39] | Phase II | CAPIRINOX | 32 | 38 | 8,9 | 13,4 |
Zweitlinie
Für die Zweitlinie bei mikrosatellitenstabilen Tumoren ist FOLFIRI die gängigste Option. Die berichteten Ansprechraten liegen um 20 Prozent bei einem progressionsfreien Überleben von rund drei Monaten [35]. Anti-EGFR-Antikörper haben in kleinen Serien keinen überzeugenden Nutzen gezeigt [44]. Den wichtigsten Fortschritt der Zweitlinie stellt die Immuntherapie beim mikrosatelliteninstabilen Tumor dar (siehe unten).
| Studie (Jahr) | Design | Regime | N | ORR (%) | PFS (Monate) | OS (Monate) |
|---|---|---|---|---|---|---|
| Zaanan et al. (2010) [35] | Retrospektiv | FOLFIRI | 28 | 20 | 3,2 | 10,5 |
| Gulhati et al. (2018) [44] | Phase II | Panitumumab | 9 | 0 | 2,4 | 5,7 |
| Pedersen et al. (2021) [45] | Phase II | Pembrolizumab | 40 | 8 | 2,8 | 7,1 |
| Maio et al. (2022) [46] | Phase II | Pembrolizumab (MSI-H) | 26 | 48 | 9,2 | – |
Zielgerichtete Therapie
In der Erstlinientherapie existiert bislang kein etablierter prädiktiver Biomarker. Für fortgeschrittene Therapielinien ist die Mikrosatelliteninstabilität (MSI-H) der einzige etablierte Marker. Zugleich zeigen molekulare Analysen, dass ein hoher Anteil der Tumoren potenziell therapeutisch relevante Alterationen trägt. Ein breites molekulares Profiling ist daher sinnvoll, auch wenn viele der zielgerichteten Therapien noch nicht durch Zulassungen gedeckt sind (Off-label).
MSI-H / dMMR und Immuntherapie
Mismatch-Repair-Defizienz und die daraus resultierende Mikrosatelliteninstabilität finden sich beim Dünndarmadenokarzinom je nach Lokalisation und Kohorte in etwa 8 bis 35 Prozent der Fälle [1, 18]. Für das Dünndarmadenokarzinom ist die Datenlage zum Einsatz von Checkpointinhibitoren schmal. In der ZEBRA-Studie war Pembrolizumab in einer überwiegend mikrosatellitenstabilen Population nur begrenzt wirksam, in der MSI-H-Subgruppe der KEYNOTE-158-Studie hingegen erreichte Pembrolizumab eine Ansprechrate von etwa 48 Prozent bei langer Ansprechdauer [45, 46]. Eine aktuelle Real-World-Kohorte bestätigte bei dMMR-Tumoren hohe und dauerhafte Ansprechraten [47]. Pembrolizumab ist für MSI-H / dMMR-Tumoren tumoragnostisch zugelassen (FDA) [46]. Auch beim mikrosatellitenstabilen Tumor sind vereinzelt Ansprechen auf Anti-PD-1-Antikörper beschrieben worden, doch reicht die Evidenz für eine Empfehlung außerhalb von Studien nicht aus [48, 49].
BRAF, KRAS und weitere Treiber
BRAF-Mutationen treten in etwa 2 bis 8 Prozent der metastasierten Dünndarmadenokarzinome auf und unterscheiden sich grundlegend von der Situation beim kolorektalen Karzinom. Es handelt sich fast ausschließlich um atypische Non-V600E-Alterationen, eine Assoziation mit MSI-H besteht kaum, und ein klarer prognostischer Effekt ist nicht belegt [17, 25 – 27]. Der ROAR-Basket-Trial prüfte Dabrafenib plus Trametinib bei BRAF-V600E-mutierten seltenen Tumoren. Die Dünndarmkohorte war mit nur drei Patienten sehr klein, zeigte aber ein Ansprechen von zwei der drei Behandelten, ein Hinweis auf mögliche, jedoch nicht etablierte Wirksamkeit [50]. KRAS gehört mit rund 48 Prozent zu den am häufigsten mutierten Genen, ist auch in MSI-H-Tumoren häufig verändert und dürfte, analog zum Kolonkarzinom, eine Resistenz gegenüber Anti-EGFR-Therapien vorhersagen [17, 25].
Seltene, aber adressierbare Zielstrukturen
Jenseits der häufigen Treiber rückt eine Reihe seltener, teils tumoragnostisch adressierbarer Alterationen in den Fokus. NTRK-Fusionen und RET-Fusionen sind extrem selten, eröffnen im Einzelfall aber den Zugang zu tumoragnostisch zugelassenen Substanzen [51 – 53]. HER2/ERBB2 ist in etwa 8 bis 10 Prozent überexprimiert oder mutiert und ein potenzielles Ziel für Antikörper-Wirkstoff-Konjugate wie Trastuzumab-Deruxtecan (bislang off-label) [54, 55]. Immunhistochemische Analysen zeigen darüber hinaus eine hohe Expression von Nectin-4 (bis über 80 Prozent) und Claudin 18.2 (rund 25 bis 35 Prozent) [55].
Fazit
Das Dünndarmadenokarzinom ist als eigenständige Tumorentität aufzufassen, deren Management nicht länger unkritisch aus dem kolorektalen Karzinom extrapoliert werden sollte. Die vollständige Resektion mit adäquater Lymphadenektomie bleibt die einzige potenziell kurative Maßnahme. In der metastasierten Situation stellt der MMR / MSI-Status den einzigen etablierten prädiktiven Biomarker dar und sollte, ebenso wie ein umfassendes molekulares Profiling, frühzeitig erhoben werden, um immunologische und zielgerichtete Therapieoptionen zu identifizieren. Angesichts weiterhin limitierter prospektiver Evidenz kommt der konsequenten Einbindung in klinische Studien eine zentrale Rolle für die schrittweise Verbreiterung der Evidenzbasis zu.
Lena Weiss
Aus dem Heft ärztliches journal onkologie 05/2026