M. Buthut, H. Prüß
Demenzielle Erkrankungen gehören weltweit zu den größten medizinischen und gesellschaftlichen Herausforderungen [1, 2]. Trotz erheblicher Fortschritte in der Diagnostik dominieren neurodegenerative Erkrankungen wie die Alzheimer-Krankheit (AK), die Lewy-Körper-Demenz oder die frontotemporale Degeneration weiterhin das klinische Denken. Parallel dazu hat sich in den vergangenen anderthalb Jahrzehnten jedoch ein grundlegender Paradigmenwechsel vollzogen: Zunehmend werden immunvermittelte Erkrankungen des zentralen Nervensystems als potenziell behandelbare Ursache progredienter kognitiver Syndrome erkannt [3–5].
Die Entdeckung zahlreicher neuronaler Autoantikörper hat das Verständnis autoimmuner Enzephalitiden grundlegend verändert [6, 7]. Während diese Erkrankungen zunächst vor allem mit akuten psychiatrischen Symptomen, epileptischen Anfällen oder Bewusstseinsstörungen in Verbindung gebracht wurden [8], zeigte sich im weiteren Verlauf, dass sich ein Teil der Patientinnen und Patienten primär mit einem demenziellen Syndrom präsentiert. Dieses kann klinisch kaum von einer neurodegenerativen Erkrankung zu unterscheiden sein und wird daher häufig zunächst als AK oder frontotemporale Demenz fehlinterpretiert [9, 10].
Die autoimmune Demenz stellt keine einzelne Erkrankung dar, sondern beschreibt ein klinisches Syndrom, bei dem autoimmune Mechanismen ursächlich für eine kognitive Verschlechterung verantwortlich sind. Im Gegensatz zu klassischen neurodegenerativen Erkrankungen beruht die Symptomatik häufig auf einer anfänglich nur funktionellen Störung neuronaler Netzwerke und synaptischer Signalübertragung, die somit zumindest teilweise reversibel sein kann [11]. Daraus ergibt sich ihre besondere klinische Bedeutung: Eine frühzeitige Diagnose eröffnet die Möglichkeit einer gezielten Immuntherapie mit Stabilisierung oder deutlicher Besserung der kognitiven Einschränkungen [4].
Mit der zunehmenden Etablierung spezialisierter Gedächtnisambulanzen, standardisierter Autoantikörperdiagnostik und neuer Biomarker rückt die autoimmune Demenz heute stärker in den Fokus der Demenzdiagnostik. Gleichzeitig ist weiterhin davon auszugehen, dass zahlreiche Fälle autoimmun vermittelter Demenzen nicht oder zu spät detektiert werden, da klinische Warnzeichen nicht spezifisch sind und immunologische Untersuchungen außerhalb spezialisierter Zentren bislang uneinheitlich eingesetzt werden.
Autoimmune Demenz – Definition und klinische Einordnung
Der Begriff „autoimmune Demenz“ beschreibt ein erworbenes, überwiegend subakut oder schleichend progredientes kognitives Syndrom, das durch fehlgeleitete Immunreaktionen gegen neuronale oder gliale Zielstrukturen verursacht wird. Anders als bei primär neurodegenerativen Demenzen stehen hierbei nicht irreversible neuronale Zellverluste im Vordergrund, sondern immunvermittelte Funktionsstörungen synaptischer Netzwerke, neuroinflammatorische Prozesse und – abhängig von der Ätiologie – sekundäre neurodegenerative Veränderungen [10, 11].
Pathophysiologisch lassen sich für die Autoimmunenzephalitis (AE) grundsätzlich zwei Gruppen unterscheiden, die gegenwärtig auch für die Autoimmune Demenz postuliert werden können: Erkrankungen mit Autoantikörpern gegen neuronale Oberflächenantigene sowie Syndrome mit Antikörpern gegen intrazelluläre Antigene. Autoantikörper gegen Oberflächenproteine wie LGI1, CASPR2, NMDAR (N-Methyl-D-Aspartat-Rezeptor) oder GABA-B-Rezeptoren wirken direkt pathogen und können durch Internalisierung oder Funktionsblockade synaptischer Rezeptoren reversible neuronale Dysfunktionen verursachen [8]. In großen Patientenkohorten mit AE erfüllten beispielsweise über ein Drittel der Patientinnen und Patienten mit LGI1-, CASPR2-, NMDAR- oder GABABR-Antikörpern die diagnostischen Kriterien für eine Demenz [10]. Demgegenüber spiegeln Antikörper gegen intrazelluläre Antigene häufig eine zytotoxische, T-zellvermittelte Immunantwort wider und gehen oftmals mit einer ungünstigeren Prognose einher [12]. Aktuelle Forschungsergebnisse inklusive eigener Arbeiten deuten darauf hin, dass die Mehrzahl der mit einer autoimmunen Demenz assoziierten Autoantikörper erst in den nächsten Jahren identifiziert werden.
Das klinische Erscheinungsbild ist heterogen. Typischerweise entwickeln sich Gedächtnisstörungen, Aufmerksamkeits- und Exekutivdefizite über Wochen bis wenige Monate. Psychiatrische Symptome, epileptische Anfälle, Schlafstörungen, Bewegungsstörungen oder autonome Dysfunktionen können der kognitiven Symptomatik vorausgehen oder sie begleiten. Gerade diese Kombination aus kognitiver Verschlechterung und zusätzlichen neurologischen oder psychiatrischen Manifestationen sollte Anlass geben, an eine autoimmune Genese zu denken [10].
Ein wesentliches Merkmal der autoimmunen Demenz ist ihr therapeutisches Potenzial. Unterschiedliche Beobachtungsstudien zeigen, dass insbesondere bei früher Diagnosestellung und zeitnah eingeleiteter Immuntherapie eine deutliche klinische Besserung oder zumindest eine Stabilisierung erreicht werden kann [13, 14]. Die Identifikation dieser Patientengruppe besitzt daher eine hohe klinische Relevanz und unterstreicht die Notwendigkeit einer strukturierten diagnostischen Abklärung bei atypischen oder rasch progredienten Demenzsyndromen [5].
Immunpathophysiologische Grundlagen
Das Verständnis der Demenz hat sich in den vergangenen Jahren grundlegend gewandelt. Während demenzielle Syndrome traditionell als Folge eines irreversiblen neuronalen Zelluntergangs verstanden wurden, zeigen zahlreiche experimentelle und klinische Arbeiten, dass immunvermittelte Störungen zunächst vor allem zu einer reversiblen Dysfunktion neuronaler Netzwerke führen können [15]. Erst bei persistierender Entzündungsaktivität kommt es sekundär zu strukturellen Schäden mit neuronalem Verlust und Atrophie [16–18]. Dieses Konzept erklärt, weshalb eine frühzeitige Immuntherapie bei einem Teil der Patientinnen und Patienten eine deutliche klinische Besserung bewirken kann.
Die genauen zugrundeliegenden Immunmechanismen sind für die Autoimmune Demenz noch nicht geklärt. In Analogie zur Autoimmunenzephalitis (AE) können jedoch grundlegend zwei Modalitäten angenommen werden: Autoantikörper gegen neuronale Oberflächenantigene sowie solche gegen intrazelluläre Antigene. Autoantikörper gegen Oberflächenproteine – beispielsweise LGI1, CASPR2, NMDAR, GABA-B-Rezeptor oder AMPAR – gelten dabei als direkt pathogen. Sie verändern die Funktion synaptischer Proteine durch Rezeptorinternalisierung, Blockade ligandengekoppelter Signalwege oder Störung synaptischer Proteininteraktionen. Die daraus resultierende Funktionsstörung neuronaler Netzwerke führt zu Gedächtnisdefiziten, epileptischer Aktivität und psychiatrischen Symptomen, ohne dass initial zwangsläufig ein ausgeprägter neuronaler Zellverlust vorliegt. Demgegenüber sind Antikörper gegen intrazelluläre Antigene – etwa Hu, Ma2, CV2/CRMP5 oder Amphiphysin – überwiegend Marker einer zytotoxisch T-zellvermittelten Immunreaktion. Hier dominiert die neuronale Schädigung durch CD8-positive T-Lymphozyten mit entsprechend geringerer Wahrscheinlichkeit einer vollständigen funktionellen Erholung nach Immuntherapie [6].
Die pathogenen Wirkungen von AE-Autoantikörpern, die gegen Zelloberflächen- oder synaptische Antigene gerichtet sind, resultieren häufig aus einer Störung der Funktion ihres Zielmoleküls oder dessen Interaktion mit Bindungspartnern. Der erste Mechanismus wurde ausführlich bei NMDA-Rezeptor-Antikörper-Encephalitis untersucht, bei der die Autoantikörper eine Vernetzung und Internalisierung von NMDA-Rezeptoren induzieren und dadurch die Expression an der Membranoberfläche verringern und die synaptische Übertragung beeinträchtigen [19, 20]. Interessanterweise führt die Entfernung der Autoantikörper zur Wiederherstellung der NMDAR-Spiegel und zur Umkehrung von Verhaltens- und Gedächtnisdefiziten bei Mäusen, die NMDAR-Antikörpern ausgesetzt waren [21]. Auch andere Autoantikörper, die gegen Neurotransmitterrezeptoren gerichtet sind (z. B. GABA-A- und Glycinrezeptoren) [22] und neben einer von der Vernetzung unabhängigen Rezeptorinternalisation auch eine Beeinträchtigung der ionotropen Übertragung verursachen können [22].
Besonders gut konnte neuronaler Schaden als Folge einer AE für IgLON5-Autoantikörper gezeigt werden [23]. Hier zeigen die neuropathologisch untersuchten Gehirne sehr ähnliche Merkmale auf, die mit einer neurodegenerativen Erkrankung mit Neuronenverlust und Gliose sowie dem Fehlen entzündlicher Infiltrate vereinbar sind. Allerdings ist die neuronale Anreicherung von hyperphosphoryliertem Tau, bestehend aus Tau-Isoformen mit drei (3R) und vier (4R) Wiederholungen, anders verteilt als beispielsweise bei einer AK und betrifft vorrangig den Hypothalamus und in stärkerem Maße die tegmentalen Kerne des Hirnstamms [24].
Diese Erkenntnisse haben zu einem grundlegenden Paradigmenwechsel geführt. Die autoimmune Demenz wird heute nicht mehr ausschließlich als Sonderform der Autoimmunenzephalitis verstanden, sondern vielmehr als Spektrum immunvermittelter kognitiver Erkrankungen unterschiedlicher Pathophysiologie und Prognose. Entscheidend ist dabei die Erkenntnis, dass Autoantikörper bei Patientinnen und Patienten mit demenziellen Prozessen auftreten [25] und insbesondere antikörpervermittelte Erkrankungen gegen Oberflächenantigene bei frühzeitiger Diagnose häufig günstig auf eine Immuntherapie ansprechen [14]. Für die AE sind diese Prozesse bereits gut dokumentiert, für die Autoimmune Demenz stehen entsprechende Fallsammlungen und Kenntnisse über vergleichbar grundlegende Immunmechanismen derzeit noch aus.
Klinisches Spektrum und diagnostische Red Flags
Das klinische Erscheinungsbild der autoimmunen Demenz ist außerordentlich heterogen und stellt eine wesentliche diagnostische Herausforderung dar. Die Symptomatik reicht von isolierten Gedächtnisstörungen bis hin zu komplexen neuropsychiatrischen Syndromen mit epileptischen Anfällen, Bewegungsstörungen oder autonomen Dysfunktionen [4]. Häufig erfolgt initial die Diagnose einer AK, einer frontotemporalen Demenz oder einer psychiatrischen Erkrankung, bevor die autoimmune Genese erkannt wird [10]. Im Gegensatz zu klassischen neurodegenerativen Demenzen entwickelt sich die Symptomatik häufig subakut innerhalb weniger Wochen bis Monate. Als klinische Warnhinweise können die für die AE etablierten red und yellow flags herangezogen werden [26]. Neben episodischen Gedächtnisstörungen treten früh exekutive Defizite, Aufmerksamkeitsstörungen sowie Störungen der Orientierung auf [10]. Psychiatrische Symptome können dem kognitiven Abbau vorausgehen oder ihn begleiten. Hierzu zählen depressive Episoden, Angststörungen, Halluzinationen, Wahnsymptome, Persönlichkeitsveränderungen sowie ausgeprägte Verhaltensauffälligkeiten. Gerade bei älteren Patientinnen und Patienten werden diese Symptome häufig zunächst als primär psychiatrische Erkrankung oder als Ausdruck einer frontotemporalen Degeneration interpretiert [27, 28]. Besondere diagnostische Bedeutung besitzen epileptische Anfälle. Insbesondere diskrete fokale Anfälle oder faciobrachiale dystone Anfälle (FBDS) bei LGI1-Antikörper-assoziierter Enzephalitis können der kognitiven Verschlechterung Wochen bis Monate vorausgehen und stellen einen wichtigen klinischen Hinweis auf eine autoimmune Ursache dar [29, 30]. Auch Myoklonien [31], Tremor [32], Parkinsonismus [33], FTD- [34] und Alzheimer-ähnliche Symptome [35] oder Chorea [36] können auftreten und neurodegenerative Bewegungsstörungen imitieren.
Weitere Hinweise ergeben sich aus vegetativen und schlafbezogenen Symptomen. Ausgeprägte Schlafstörungen, REM-Schlaf-Verhaltensstörungen, Dysautonomien oder Hyponatriämie können wie im Falle der LGI1-[37] und IgLON5-AE [38] ebenso an eine autoimmune Genese denken lassen. Die Kombination mehrerer dieser Befunde erhöht die Vortestwahrscheinlichkeit erheblich.
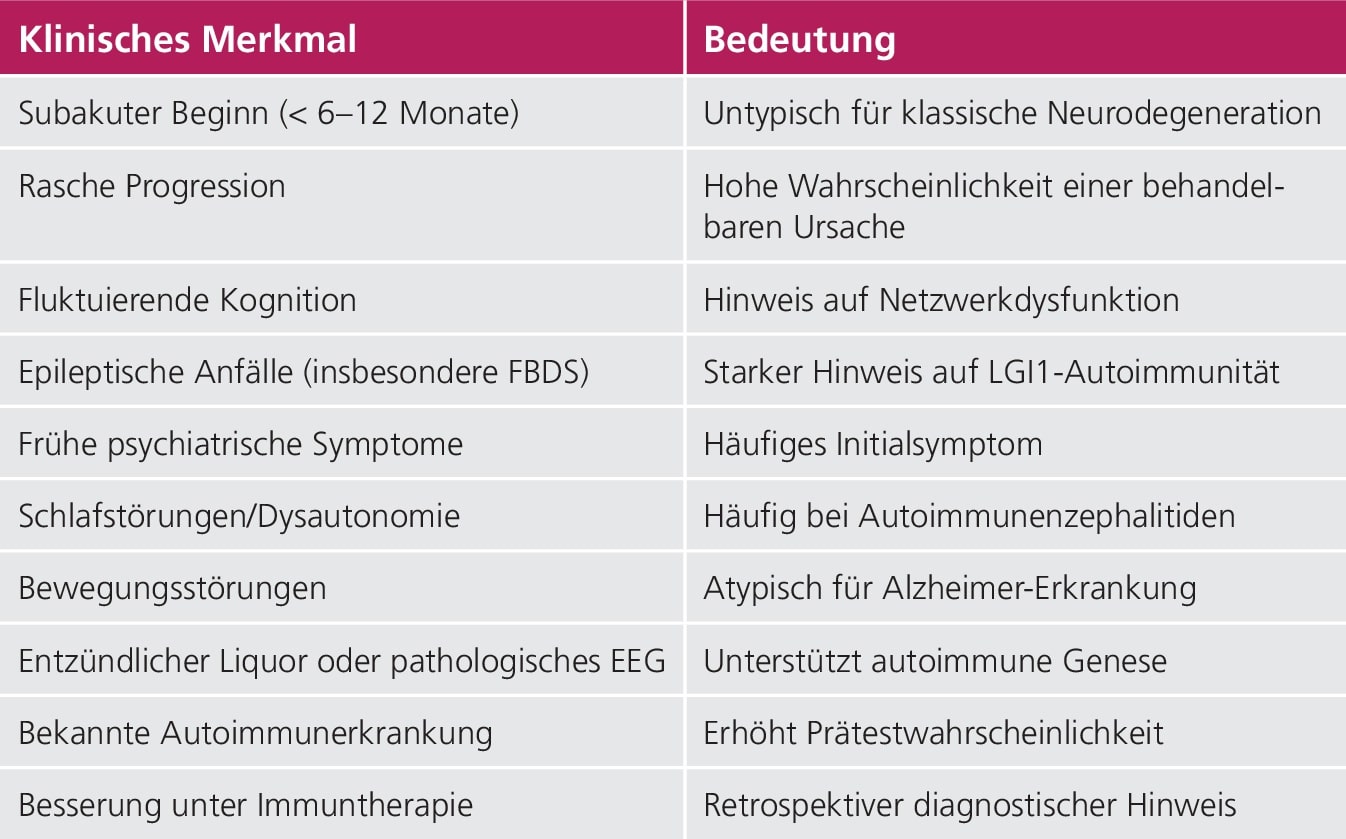
Zu den wichtigsten für die AE vorgeschlagenen klinischen Warnzeichen (red flags, ▶ Tabelle 1) [26], die eine gezielte immunologische Diagnostik rechtfertigen, zählen :
- subakuter Beginn innerhalb von Wochen bis wenigen Monaten,
- rasch progrediente kognitive Verschlechterung,
- fluktuierender Verlauf,
- epileptische Anfälle oder subtile fokale Anfallsformen,
- psychiatrische Symptome als Erstsymptom,
- Bewegungsstörungen,
- ausgeprägte Schlafstörungen oder Dysautonomie,
- entzündliche Liquorveränderungen,
- mesiotemporale MRT-Auffälligkeiten oder diffuse EEG-Verlangsamung,
- persönliche oder familiäre Autoimmunerkrankungen sowie
- ein klinisches Ansprechen auf eine Immuntherapie.
In Ermangelung spezifischer, für eine autoimmune Demenz etablierter klinischer Warnzeichen, muss einstweilen auf diese Liste von red flags zurückgegriffen werden. Besonders zu berücksichtigen ist, dass nicht alle Patientinnen und Patienten mit AE (respektive mit autoimmuner Demenz) klassische Entzündungszeichen aufweisen. Insbesondere bei LGI1– oder CASPR2-Antikörpern können Liquor und MRT initial unauffällig sein, sodass das Fehlen entzündlicher Begleitbefunde eine autoimmune Ursache nicht ausschließt. Vielmehr ergibt sich die Diagnose häufig aus der Gesamtschau von Anamnese, klinischem Phänotyp, Zusatzdiagnostik und Antikörpernachweis [6].
Diagnostik – vom klinischen Verdacht zur immunologischen Diagnose
Die Diagnostik der autoimmunen Demenz basiert auf der Kombination klinischer, laborchemischer, bildgebender und elektrophysiologischer Befunde. Kein einzelner Biomarker besitzt derzeit eine ausreichende Sensitivität oder Spezifität, sodass die Diagnose stets im klinischen Gesamtkontext gestellt werden muss [6, 14]. Ziel ist es, diejenigen Patientinnen und Patienten zu identifizieren, bei denen eine immunvermittelte Ursache wahrscheinlich ist und eine frühzeitige Immuntherapie die Prognose verbessern kann [4, 14].
Im klinischen Alltag sollte zunächst beurteilt werden, ob der Verlauf und das Symptommuster mit einer primär neurodegenerativen Erkrankung vereinbar sind oder Hinweise auf eine autoimmune Genese bestehen. Insbesondere ein subakuter Krankheitsbeginn, eine rasche Progression, epileptische Anfälle, psychiatrische Symptome, Bewegungsstörungen oder ein fluktuierender Verlauf sollten Anlass zu einer erweiterten neuroimmunologischen Diagnostik geben [4, 26].
Neuropsychologische Diagnostik
Die neuropsychologische Untersuchung dient zunächst der Objektivierung des kognitiven Defizits und der phänotypischen Einordnung. Im Gegensatz zur AK zeigen Patientinnen und Patienten mit autoimmuner Demenz häufig kein ausschließlich amnestisches Syndrom, sondern eine Kombination aus Aufmerksamkeitsstörungen, exekutiven Defiziten und Gedächtnisstörungen. Sprachliche oder visuell-räumliche Leistungen können vergleichsweise lange erhalten bleiben [39].
Für die Verlaufskontrolle eignen sich die etablierten und standardisierten Instrumente wie der Montreal Cognitive Assessment (MoCA) oder die CERAD-Plus-Testbatterie, ergänzt durch domänenspezifische Untersuchungen. Da unter erfolgreicher Immuntherapie innerhalb weniger Monate klinisch relevante Verbesserungen auftreten können, besitzt die wiederholte neuropsychologische Testung einen hohen Stellenwert.
Magnetresonanztomographie
Die kranielle MRT ist unverzichtbarer Bestandteil der Diagnostik. Typische Veränderungen umfassen T2-/FLAIR-Hyperintensitäten der mesialen Temporallappen, die insbesondere bei limbischen Enzephalitiden auftreten [4]. Allerdings ist die Sensitivität begrenzt; bis zu einem Drittel der Betroffenen weist initial unauffällige MRT-Befunde auf [3, 14]. Im weiteren Verlauf können hippocampale Atrophien entstehen, die morphologisch einer AK ähneln. Daher ist die Bildgebung stets im zeitlichen Verlauf und gemeinsam mit den übrigen diagnostischen Befunden zu interpretieren [18, 40].
Neben strukturellen Sequenzen können funktionelle Verfahren wie die FDG-PET zusätzliche Hinweise liefern [41]. Temporomesiale oder multifokale Hypometabolismusmuster unterscheiden sich häufig von den für die AK typischen parietotemporalen Veränderungen und können die Verdachtsdiagnose unterstützen [18].
Liquordiagnostik
Die Liquoruntersuchung besitzt eine zentrale Bedeutung. Typische entzündliche Veränderungen sind [4, 26]:
- lymphozytäre Pleozytose
- intrathekale Immunglobulinsynthese
- oligoklonale Banden
- erhöhtes Eiweiß
Allerdings schließen normale Liquorbefunde eine autoimmune Demenz keineswegs aus. In Analogie zur AE muss davon ausgegangen werden, dass sich immunvermittelte Prozesse auch in Abwesenheit, bzw. bei nur geringen Allgemeinveränderungen abspielen können. Vergleichbare Szenarien sind für die AE bei LGI1- oder CASPR2-Enzephalitiden bekannt [42].
Parallel sollten etablierte Demenzbiomarker bestimmt werden. Die Kombination aus Aβ42/40, Gesamt-Tau und phosphoryliertem Tau trägt wesentlich zur Differenzialdiagnose einer begleitenden Alzheimer-Pathologie bei. In den vergangenen Jahren haben darüber hinaus Neurofilament light chain (NfL), GFAP und pTau217 zunehmend an Bedeutung gewonnen. Diese Marker können zwar derzeit keine autoimmune Demenz nachweisen, liefern jedoch wertvolle Informationen über axonale Schädigung, Astrogliose und mögliche Mischpathologien [43].
Elektroenzephalographie
Mittels EEG-Diagnostik können diffuse oder fokale Verlangsamungen, temporale epileptiforme Potenziale oder subklinische Anfälle entscheidende diagnostische Hinweise liefern. Besonders bei Patientinnen und Patienten mit fluktuierenden kognitiven Symptomen sollte frühzeitig ein Langzeit-EEG erwogen werden, da epileptische Aktivität klinisch häufig unbemerkt bleibt und selbst erheblich zur kognitiven Beeinträchtigung beitragen kann [44].
Antikörperdiagnostik
Der Nachweis antineuronaler Autoantikörper stellt einen wesentlichen Baustein der Diagnostik dar. Die Interpretation erfordert jedoch Erfahrung und muss stets im klinischen Kontext erfolgen. Weder schließt ein negativer Antikörperbefund eine autoimmune Genese aus, noch beweist ein isolierter Serumantikörper ohne passende Klinik eine autoimmune Demenz. Grundsätzlich sollte die Untersuchung sowohl im Serum als auch im Liquor erfolgen. Für zahlreiche Autoantikörper besitzt der Liquornachweis eine höhere diagnostische Aussagekraft, während andere Antikörper – beispielsweise LGI1 – häufiger im Serum nachweisbar sind. Die parallele Untersuchung beider Materialien erhöht daher die diagnostische Sensitivität erheblich [6, 11].
Die wichtigsten derzeit etablierten Autoantikörper, die mittels zellbasierter Assays detektiert werden können und mit einem dementiellen Syndrom einhergehen können, sind:
- LGI1 [45]
- CASPR2 [46]
- NMDAR [47]
- AMPAR [48]
- GABA-A- und GABA-B-Rezeptor, Glycinrezeptor [49]
- IgLON5 [10]
- mGluR5 [50]
Darüber hinaus sollten bei entsprechendem klinischem Verdacht paraneoplastische Antikörper (Hu, Ma2, CV2/CRMP5, Amphiphysin, Ri u. a.) bestimmt und eine strukturierte Tumorsuche eingeleitet werden [6].
Standardisierte Antikörperdiagnostik
Die rasche Erweiterung des Spektrums antineuronaler Autoantikörper stellt viele Kliniken und Praxen vor diagnostische Herausforderungen. Neben der Auswahl geeigneter Testverfahren gewinnt insbesondere die korrekte Interpretation der Befunde zunehmend an Bedeutung.
Für Einzel-Antikörper sind zellbasierte Assays mittlerweile der diagnostische Standard. Als Screening-Tool auf das Vorhandensein antineuronaler Autoantikörper in Liquor und Blut eignen sich zudem gewebebasierte Immunoassays (▶ Abb. 1).
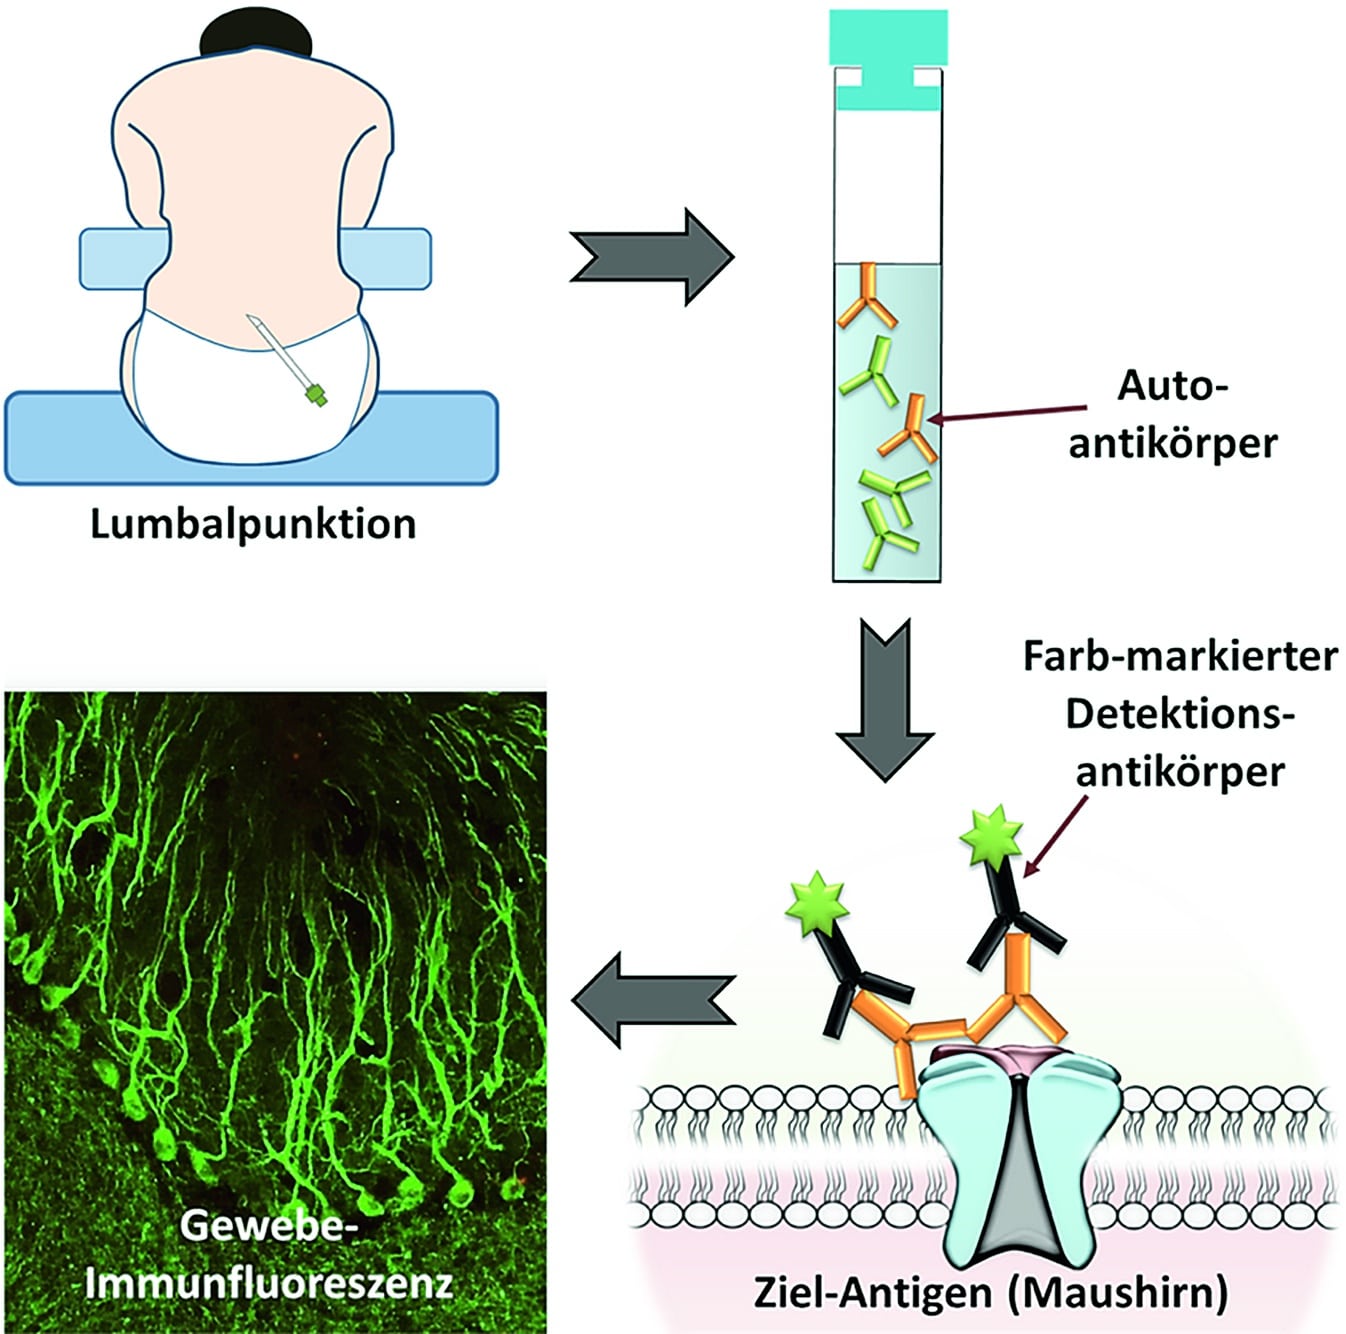
Dabei werden mit dieser Methode auch Antikörper erfasst, die sich gegen noch unbekannte Zielantigene richten. Die Untersuchung erfolgt in Forschungslaboren, beispielsweise über die Plattform www.neuropatterns.de. Diese Plattform stellt Ärztinnen und Ärzten diese Analysemethode für Proben von Patientinnen und Patienten mit vermuteter autoimmuner Demenz zur Verfügung und erleichtert die Interpretation immunfluoreszenzbasierter Befunde. Gerade vor dem Hintergrund der zunehmenden Zahl neu identifizierter Antikörper muss davon ausgegangen werden, dass die Standardisierung diagnostischer Prozesse in den kommenden Jahren weiter an Bedeutung gewinnen wird.
Diagnostischer Algorithmus
Aus den aktuellen Empfehlungen lässt sich ein praxisnahes diagnostisches Vorgehen ableiten:
- Klinische red flags identifizieren.
- Neuropsychologische Charakterisierung des Defizits.
- MRT und EEG durchführen.
- Liquor einschließlich Demenz- und Entzündungsbiomarker untersuchen.
- Antikörperdiagnostik in Serum und Liquor.
- Tumorsuche bei entsprechendem Verdacht.
- Interdisziplinäre Bewertung aller Befunde.
- Frühzeitige Einleitung einer Immuntherapie bei hoher klinischer Wahrscheinlichkeit – auch wenn noch nicht alle Untersuchungsergebnisse vorliegen.
Die frühzeitige Diagnosestellung entscheidet wesentlich über den Therapieerfolg. Während antikörpervermittelte Netzwerkstörungen häufig reversibel sind, kann eine verzögerte Behandlung zu irreversiblen strukturellen Schäden und bleibenden kognitiven Defiziten führen.
Immuntherapeutische Strategien
Die autoimmune Demenz zählt zu den wenigen potenziell behandelbaren Ursachen eines demenziellen Syndroms. Im Gegensatz zu neurodegenerativen Erkrankungen besteht das therapeutische Ziel nicht ausschließlich in einer symptomatischen Stabilisierung, sondern in der Modulation der zugrunde liegenden Immunreaktion. Voraussetzung hierfür ist jedoch eine frühzeitige Diagnosestellung, da die Erfolgsaussichten mit zunehmender Krankheitsdauer und fortschreitender struktureller Hirnschädigung abnehmen [4, 14].
Mangels randomisierter Studien beruht die Behandlung derzeit überwiegend auf Erfahrungen aus der Therapie autoimmuner Enzephalitiden, retrospektiven Kohortenstudien und Expertenkonsensus. Dennoch zeigen zahlreiche Beobachtungsstudien, dass insbesondere Patientinnen und Patienten mit Autoantikörpern gegen neuronale Oberflächenantigene häufig eine deutliche klinische Besserung oder Stabilisierung unter Immuntherapie erreichen [14, 27].