L. Theissen, T. Ruck
Die Myasthenia gravis (MG) zählt zu den häufigsten autoimmunen Erkrankungen der neuromuskulären Endplatte und stellt trotz erheblicher diagnostischer Fortschritte weiterhin eine klinische Herausforderung dar. Besonders in frühen Krankheitsstadien oder bei rein okulärer Manifestation werden die Symptome häufig anderen neurologischen, ophthalmologischen oder internistischen Erkrankungen zugeschrieben. Gleichzeitig hat sich das Verständnis der Pathophysiologie in den vergangenen Jahren deutlich erweitert. Neue Autoantikörper, verbesserte elektrophysiologische Verfahren sowie zielgerichtete immunologische Therapien haben die Bedeutung einer präzisen Diagnosestellung erheblich gesteigert. Dennoch bleibt die Diagnose der MG eine relevante Herausforderung in der klinischen Versorgung. In einer aktuellen europäischen Studie waren nahezu 70 % der Patientinnen und Patienten mit einer Diagnoseverzögerung von mehr als einem Jahr initial fehldiagnostiziert; die mittlere Zeit bis zur Diagnosestellung betrug ca. 363 Tage [1]. Eine verzögerte Diagnosestellung war mit einer höheren Krankheitslast, moderaten bis hohen Fatigue- und Angstsymptomen sowie einer höheren Wahrscheinlichkeit für eine MGFA-Klasse III bei Diagnosestellung assoziiert [1]. Da unbehandelte Patientinnen und Patienten ein erhöhtes Risiko für eine myasthene Krise aufweisen und bei rund zwei Dritteln der Betroffenen die maximale Krankheitsausprägung bereits innerhalb von 6–12 Monaten nach Symptombeginn erreicht wird, kommt einer frühzeitigen Diagnosestellung und einem raschen Therapiebeginn eine entscheidende Bedeutung zu [2, 3]. Die 2024 aktualisierte S2k-Leitlinie der Deutschen Gesellschaft für Neurologie definiert die Diagnostik als mehrstufigen Prozess, der klinische Expertise mit serologischen, elektrophysiologischen und bildgebenden Verfahren kombiniert [4].
Die klinische Verdachtsdiagnose
Trotz aller technischen Entwicklungen beginnt die Diagnostik der MG weiterhin am Krankenbett. Die Diagnose basiert zunächst auf dem anamnestischen und klinischen Bild einer objektivierbaren belastungsabhängigen Muskelschwäche. Erst anschließend erfolgt die Sicherung durch Autoantikörpernachweis, elektrophysiologische Untersuchungen und gegebenenfalls pharmakologische Testverfahren.
Charakteristisch ist eine fluktuierende Muskelschwäche, die sich unter körperlicher Belastung verstärkt und nach Ruhephasen zumindest teilweise zurückbildet. Dieser tageszeitliche Verlauf unterscheidet die Erkrankung von zahlreichen anderen neuromuskulären Störungen. Häufig berichten Betroffene, morgens nahezu beschwerdefrei zu sein, während sich im Tagesverlauf Doppelbilder, Ptosis oder eine zunehmende Ermüdbarkeit der Extremitäten entwickeln. Die Symptomatik kann einzelne Muskelgruppen betreffen oder bereits zu Beginn generalisiert sein. Häufig sind die Symptome asymmetrisch verteilt. Bei etwa 70 % der Patientinnen und Patienten manifestiert sich die Erkrankung initial mit okulären Symptomen. Im weiteren Verlauf entwickelt die Mehrzahl innerhalb der ersten zwei bis drei Jahre eine generalisierte Form. Rein okuläre Verläufe bleiben dagegen auf etwa 10–15 % der Erkrankten beschränkt [6, 7].
Die strukturierte Anamnese
Bereits die Anamnese liefert wesentliche Hinweise für die weitere Diagnostik. Entscheidend ist die gezielte Erfassung myasthenietypischer Beschwerden wie Doppelbilder, Ptosis, Kau- und Schluckstörungen, belastungsabhängige Dyspnoe, proximale Muskelschwäche oder Kopfhalteschwäche. Von besonderer Bedeutung ist die Frage nach der Belastungsabhängigkeit und dem tageszeitlichen Verlauf der Beschwerden. Ebenso sollte erhoben werden, ob Infektionen, operative Eingriffe, Schwangerschaften oder bestimmte Medikamente mit dem erstmaligen Auftreten beziehungsweise einer Verschlechterung der Symptomatik in Zusammenhang standen. Darüber hinaus empfiehlt sich die systematische Erfassung begleitender Autoimmunerkrankungen sowie möglicher Tumorerkrankungen, insbesondere eines Thymoms. Schilddrüsenerkrankungen, rheumatologische Erkrankungen und weitere Autoimmunphänomene treten bei MG gehäuft auf und beeinflussen sowohl Diagnostik als auch Therapie [5]. Ein positiver Familienanamnesebefund sollte bei Patientinnen und Patienten mit Verdacht auf MG Anlass geben, differenzialdiagnostisch an ein kongenitales myasthenes Syndrom (CMS) zu denken. Im Gegensatz zur autoimmunen MG sind CMS genetisch bedingte Störungen der neuromuskulären Übertragung, die häufig familiär auftreten und meist autosomal-rezessiv vererbt werden; eine strukturierte Familienanamnese über mindestens drei Generationen kann daher wichtige diagnostische Hinweise liefern. Insbesondere bei frühem Erkrankungsbeginn, Seronegativität oder atypischem klinischem Verlauf sollte eine genetische Diagnostik zur Abgrenzung eines CMS in Erwägung gezogen werden [8, 9].
Typische klinische Manifestation
Die okuläre Myasthenie ist häufig der erste klinische Hinweis auf die Erkrankung. Im Vordergrund stehen asymmetrische Ptosis sowie belastungsabhängige Diplopien infolge einer Schwäche der äußeren Augenmuskulatur. Die Asymmetrie der Ptosis besitzt hierbei einen hohen diagnostischen Stellenwert. Typische klinische Zeichen der okulären Myasthenie sind das Cogan-Lidzuckungszeichen (Cogan‘s lid twitch sign) und das signe de cils (Wimpernzeichen) [4]. Gemeinsam mit dem Simpson-Test und dem Ice-Pack-Test stellen sie wichtige Bestandteile der klinischen Untersuchung okulärer Symptome einer MG dar.
Mit Fortschreiten der Erkrankung werden zunehmend bulbäre Muskelgruppen beteiligt. Dysarthrie, Rhinolalie, Kauschwäche und Dysphagie entwickeln sich oftmals schleichend und werden nicht selten zunächst als HNO- oder gastroenterologische Problematik fehlinterpretiert. Besonders gefährlich ist die Beteiligung der Atemmuskulatur, da sie in eine myasthene Krise mit respiratorischer Insuffizienz münden kann. Auch die Extremitätenmuskulatur weist ein charakteristisches Befallsmuster auf. Typisch ist eine proximal betonte Schwäche mit Schwierigkeiten beim Treppensteigen, Aufstehen aus der Hocke oder Überkopfarbeiten. Hinzu kommt häufig eine Schwäche der Nackenmuskulatur mit zunehmender Kopfhalteschwäche im Tagesverlauf. Neben der eigentlichen Muskelschwäche beschreiben Betroffene ein ausgeprägtes Fatigue-Syndrom als häufiges Begleitsymptom. Rund 80 % der Patientinnen und Patienten berichten über eine erhebliche Ermüdbarkeit, die oftmals unabhängig vom objektiv messbaren Kraftverlust besteht und die Lebensqualität wesentlich beeinflusst [7, 10].
Neurologische Untersuchung
Die neurologische Untersuchung verfolgt das Ziel, die belastungsabhängige Muskelschwäche objektivierbar nachzuweisen. Dabei kommt einfachen klinischen Tests weiterhin eine hohe Bedeutung zu. Bei okulärer Symptomatik spielen unter anderem der Simpson-Test, die Prüfung des Cogan-Lidzuckungszeichens sowie der Ice-Pack-Test eine wichtige Rolle. Ergänzend sollten Halteversuche der Arme, Beine und des Kopfes durchgeführt werden, um eine belastungsabhängige Kraftminderung nachzuweisen. Dies wird insbesondere im mittlerweile standardisierten Quantitative Myasthenia Gravis Score (QMG) erfasst. Der Score umfasst 13 Untersuchungsparameter und bildet die okuläre, bulbäre, respiratorische sowie die axiale und Extremitätenmuskulatur ab. Neben der Beurteilung von Ptosis und Doppelbildern werden unter anderem Schluck- und Sprechfunktion, Halteversuche der Extremitäten sowie die Vitalkapazität erfasst (▶ Tab. 1).
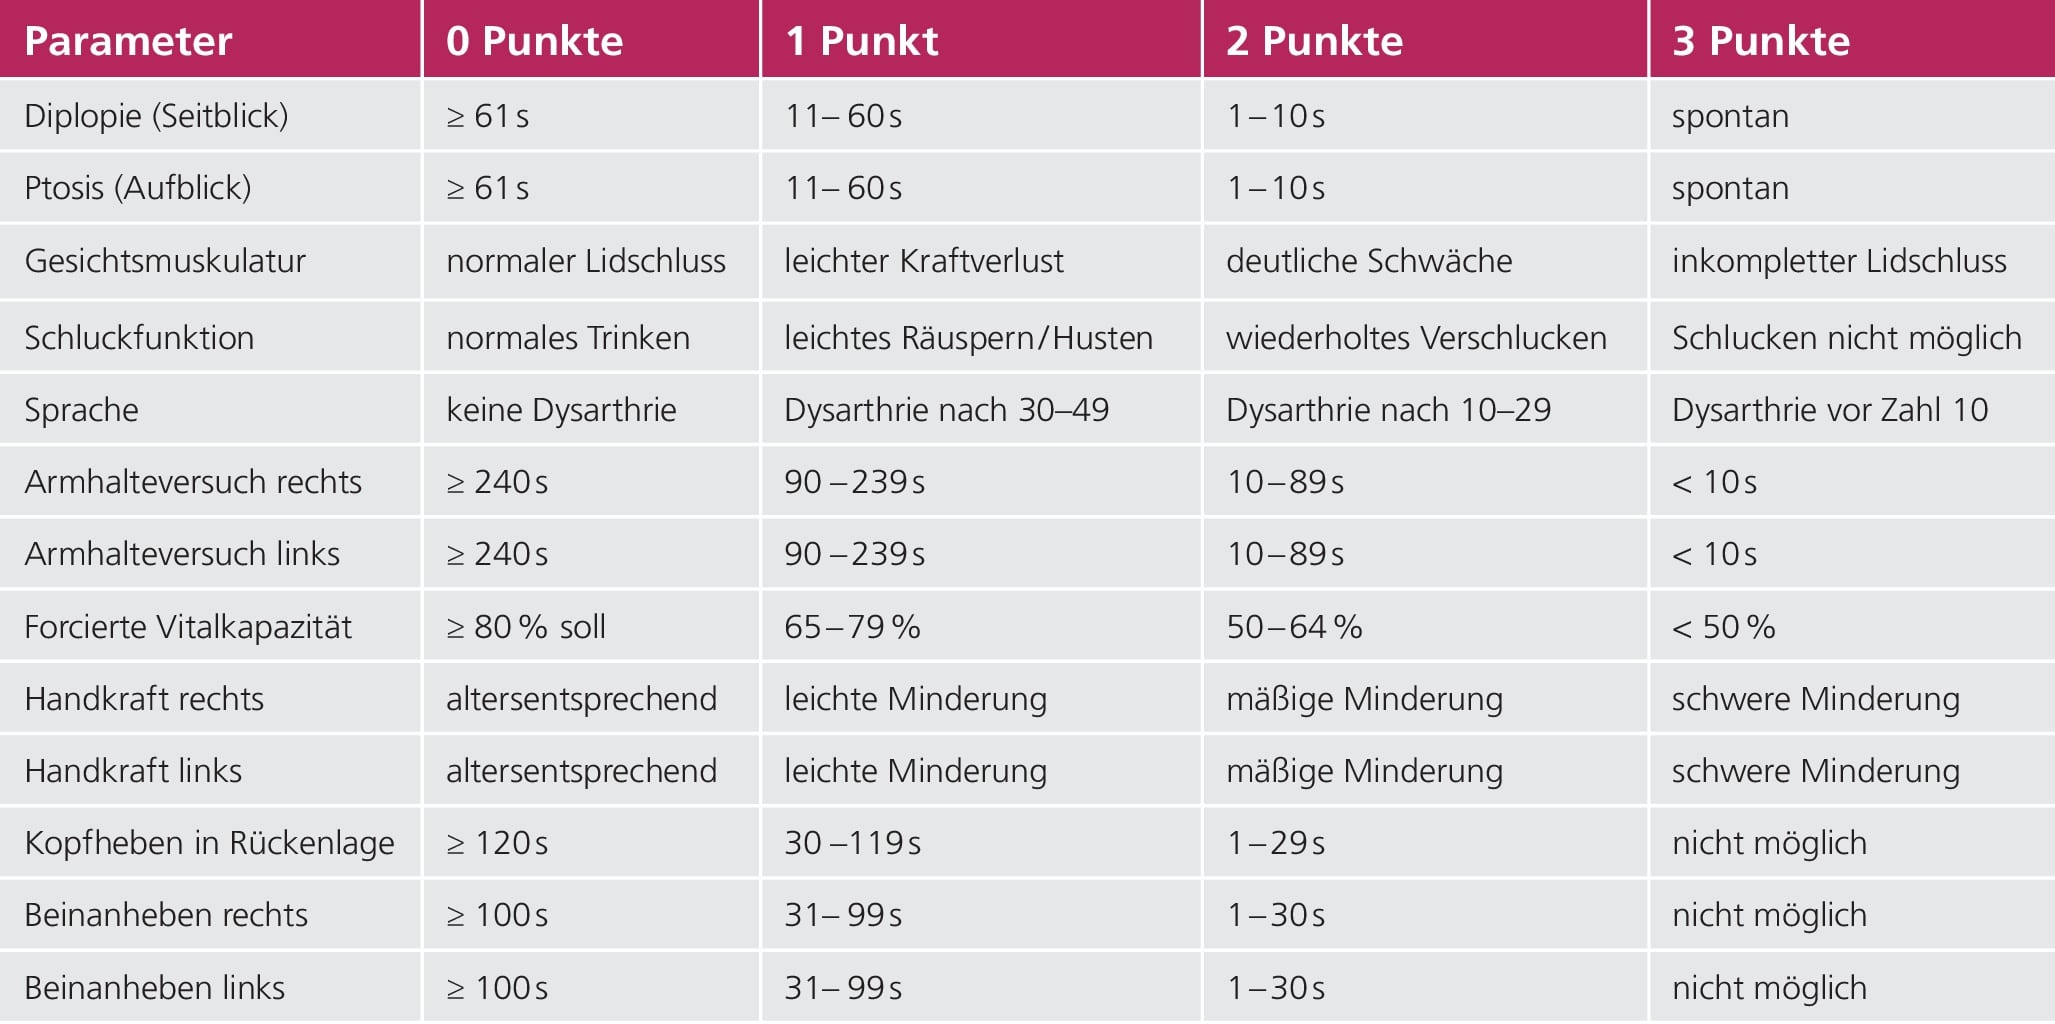
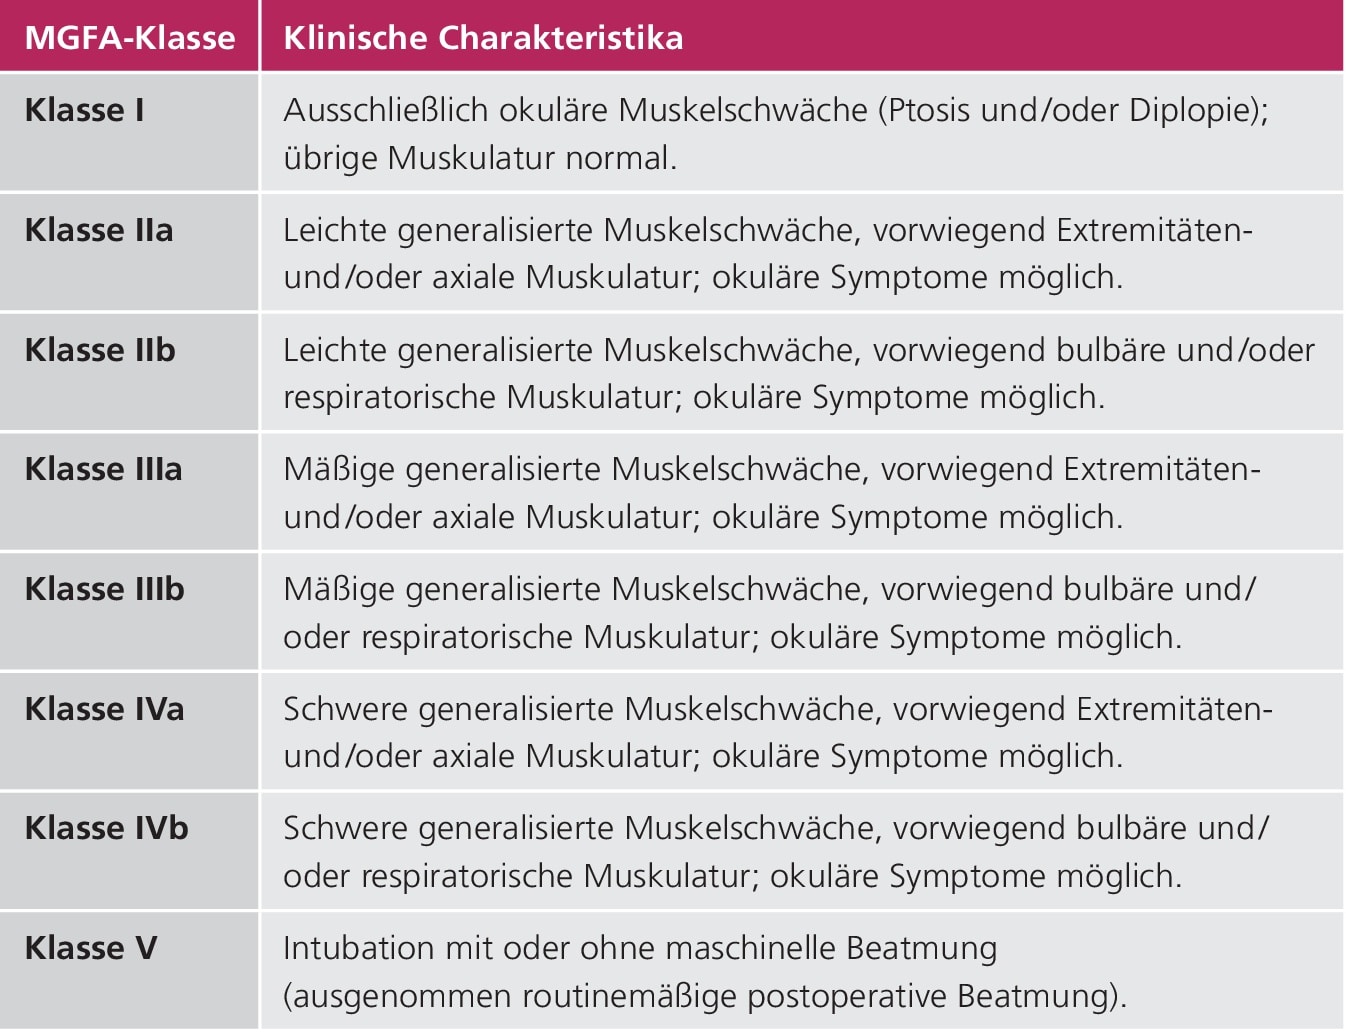
Insbesondere bei Verdacht auf eine bulbäre Beteiligung stehen die Beurteilung des Sprechens, die Prüfung der Schluckfunktion sowie das Zahlenreihensprechen im Vordergrund. Zusätzlich umfasst der QMG die Messung der Vitalkapazität mittels Handspirometrie. Durch seine hohe Reproduzierbarkeit eignet sich der QMG sowohl zur objektiven Quantifizierung der Krankheitsaktivität bei Erstvorstellung als auch zur Verlaufsbeurteilung und zur Evaluation des Therapieansprechens. Ergänzt wird die klinische Bewertung durch patientenberichtete Endpunkte wie den Myasthenia Gravis Activities of Daily Living (MG-ADL)-Score und den Revised Myasthenia Gravis Quality of Life (MG-QoL15r) sowie die Einordnung nach der MGFA-Klassifikation (▶ Tab. 2).
Autoantikörperdiagnostik
Die Bestimmung myastheniespezifischer Autoantikörper stellt heute den wichtigsten laborchemischen Baustein der Diagnostik dar. Sie dient nicht nur der Diagnosesicherung, sondern erlaubt gleichzeitig eine immunologische Subtypisierung mit unmittelbarer Relevanz für Prognose und Therapie. Nach aktuellen Empfehlungen sollten bei jedem klinischen Verdacht zunächst Antikörper gegen den Acetylcholinrezeptor (AChR) bestimmt werden. Diese stellen den häufigsten Autoantikörper dar und sind bei etwa 80–85 % der Patientinnen und Patienten mit generalisierter MG sowie bei rund 50 % der okulären Verläufe nachweisbar [9]. Ihr Nachweis bestätigt die Diagnose in der passenden klinischen Konstellation mit hoher Spezifität. Zusätzlich können Antikörper gegen die muskelspezifische Tyrosinkinase (MuSK) bestimmt werden [5]. MuSK-Antikörper finden sich bei etwa 5–8 % aller Patientinnen und Patienten mit Myasthenie beziehungsweise bei 30–50 % der AChR-seronegativen Patientinnen und Patienten [9]. Diese Gruppe weist häufig eine Klinik mit ausgeprägter bulbärer Symptomatik, Nacken- und Atemmuskelbeteiligung auf.
Eine aktuelle Studie zeigte erstmals, dass bei einem Teil der Patientinnen und Patienten mit MuSK-positiver MG neben den bisher bekannten IgG4-Autoantikörpern auch IgA-Autoantikörper zur Krankheitsentstehung beitragen können, was das Verständnis der Erkrankung erweitert und neue diagnostische sowie therapeutische Perspektiven eröffnet [5, 12, 13]. Als dritte diagnostische Säule werden Low-Density-Lipoprotein-Rezeptor-ähnliches Protein 4 (LRP4)-Antikörper untersucht. Sie werden bei etwa 1 % aller Patientinnen und Patienten mit Myasthenie beziehungsweise bei bis zu 5 % der Gesamtpopulation und insbesondere bei 2–50 % der doppelt seronegativen (AChR-/MuSK-negativen) Patientinnen und Patienten nachgewiesen. Dadurch lässt sich die Zahl der zuvor als seronegativ klassifizierten Fälle deutlich reduzieren [13]. Inzwischen sind auch Kombinationen verschiedener myastheniespezifischer Autoantikörper bekannt, wobei LRP4-Antikörper sowohl gemeinsam mit AChR- als auch mit MuSK-Antikörpern nachgewiesen werden können [7, 15, 16]. Ein gleichzeitiges Vorkommen von AChR- und MuSK-Antikörpern bleibt dagegen eine Rarität [15]. Viele Myasthenie-Zentren sind dazu übergegangen, die Antikörper (AChR, MuSK, LRP4) nicht mehr sequentiell, sondern gleichzeitig zu testen, um Verzögerungen des Therapiebeginns zu verhindern.
Die diagnostische Aussagekraft der serologischen Untersuchung hängt nicht nur vom nachgewiesenen Autoantikörper, sondern auch vom verwendeten Testverfahren ab. Derzeit stehen mit dem Radioimmunpräzipitationsassay (RIPA), dem Enzyme-linked Immunosorbent Assay (ELISA) und den zellbasierten Assays (Cell-based Assays, CBA) drei etablierte Methoden zur Verfügung, die sich hinsichtlich Sensitivität, Spezifität und praktischer Anwendbarkeit unterscheiden (▶ Tab. 3).
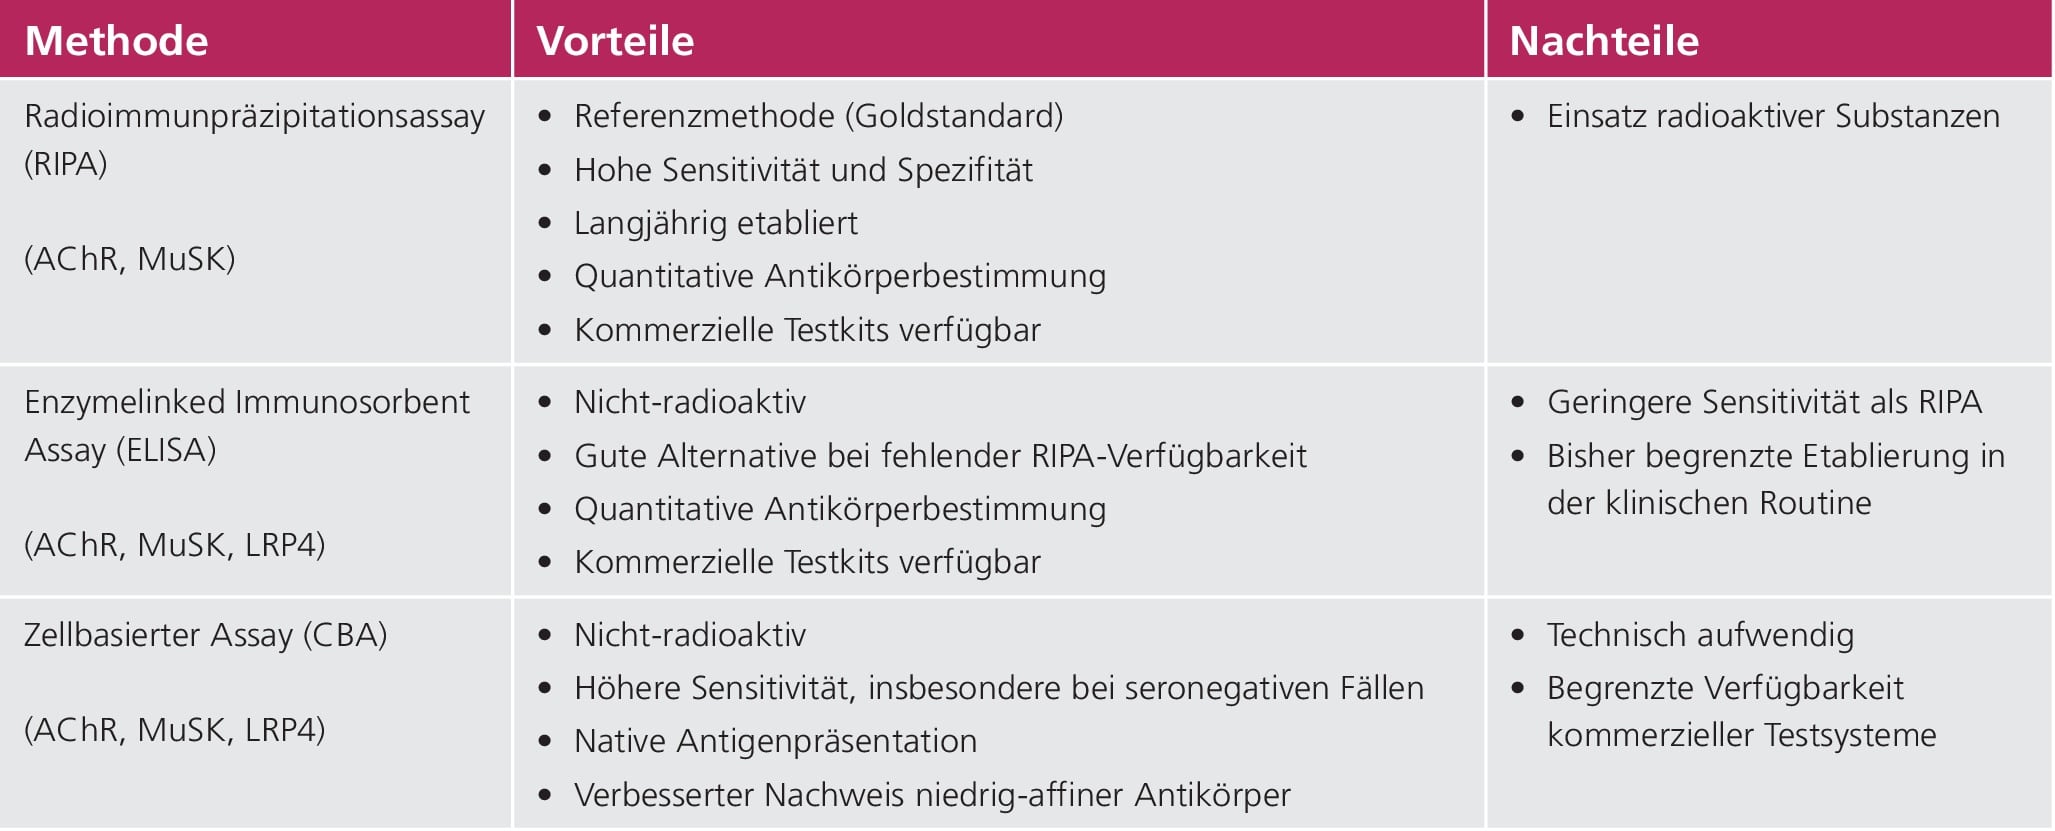
Während RIPA aufgrund seiner hohen Spezifität lange als Referenzmethode galt, gewinnen CBA zunehmend an Bedeutung. Bei diesen Verfahren werden die Zielantigene in ihrer nativen Membranstruktur auf transfizierten Zellen präsentiert, wodurch insbesondere niedrigaffine oder konformationsabhängige Autoantikörper besser erkannt werden können. Mehrere Studien konnten zeigen, dass CBA – insbesondere bei zuvor seronegativen Patientinnen und Patienten sowie bei niedrigen Antikörpertitern – eine höhere diagnostische Sensitivität als RIPA oder ELISA aufweisen und so die Zahl seronegativer Myasthenie-Fälle reduzieren können. Aus diesem Grund empfehlen viele neuromuskuläre Zentren heute, CBA frühzeitig oder ergänzend zur Routinediagnostik einzusetzen. Limitiert wird die breite Anwendung derzeit noch durch den höheren technischen Aufwand, die eingeschränkte Standardisierung und die begrenzte Verfügbarkeit kommerzieller Testsysteme [14, 17, 18].
Trotz moderner Testverfahren bleibt bei einem Teil der Betroffenen der Nachweis spezifischer Autoantikörper aus. Eine fehlende Seropositivität schließt die Diagnose jedoch keineswegs aus. Entscheidend bleibt in diesen Fällen die klinische Konstellation in Verbindung mit elektrophysiologischen Nachweisen einer gestörten neuromuskulären Transmission. Gleichzeitig sollte bei persistierend negativer Antikörperdiagnostik differenzialdiagnostisch an genetische myasthene Syndrome gedacht werden. Insbesondere bei frühem Erkrankungsbeginn oder fehlendem Ansprechen auf eine Immuntherapie kann eine molekulargenetische Diagnostik erfolgen. Bei Verdacht auf ein Thymom kann die Bestimmung von Titin-Antikörpern die Diagnostik ergänzen. Ein positiver Befund besitzt insbesondere bei jüngeren Patientinnen und Patienten eine hohe Aussagekraft für das Vorliegen eines Thymoms, während die diagnostische Spezifität mit zunehmendem Alter abnimmt, da Titin-Antikörper auch bei einem Teil älterer Patientinnen und Patienten ohne Thymom nachweisbar sind [19, 20].
Abhängig von der klinischen Fragestellung können ergänzend Untersuchungen auf begleitende Autoimmunerkrankungen sinnvoll sein. Besteht differenzialdiagnostisch der Verdacht auf ein Lambert-Eaton-Myasthenie-Syndrom, sollte zusätzlich eine Bestimmung von Antikörpern gegen P/Q-Typ-spannungsabhängige Calciumkanäle erfolgen [20].
Elektrophysiologie
Die elektrophysiologische Diagnostik besitzt unverändert einen zentralen Stellenwert. Sie erlaubt den funktionellen Nachweis der gestörten neuromuskulären Transmission und ist insbesondere bei seronegativen Patientinnen und Patienten von großer Bedeutung. Das Standardverfahren ist die repetitive niederfrequente Nervenstimulation mit zwei bis drei Hertz. Dabei wird ein motorischer Nerv wiederholt stimuliert und die Amplitude der summierten Muskelaktionspotenziale analysiert. Eine Amplitudenabnahme von mindestens 10 % gilt als pathologischer Dekrementbefund und spricht für eine Störung der neuromuskulären Übertragung (▶ Abb. 1).
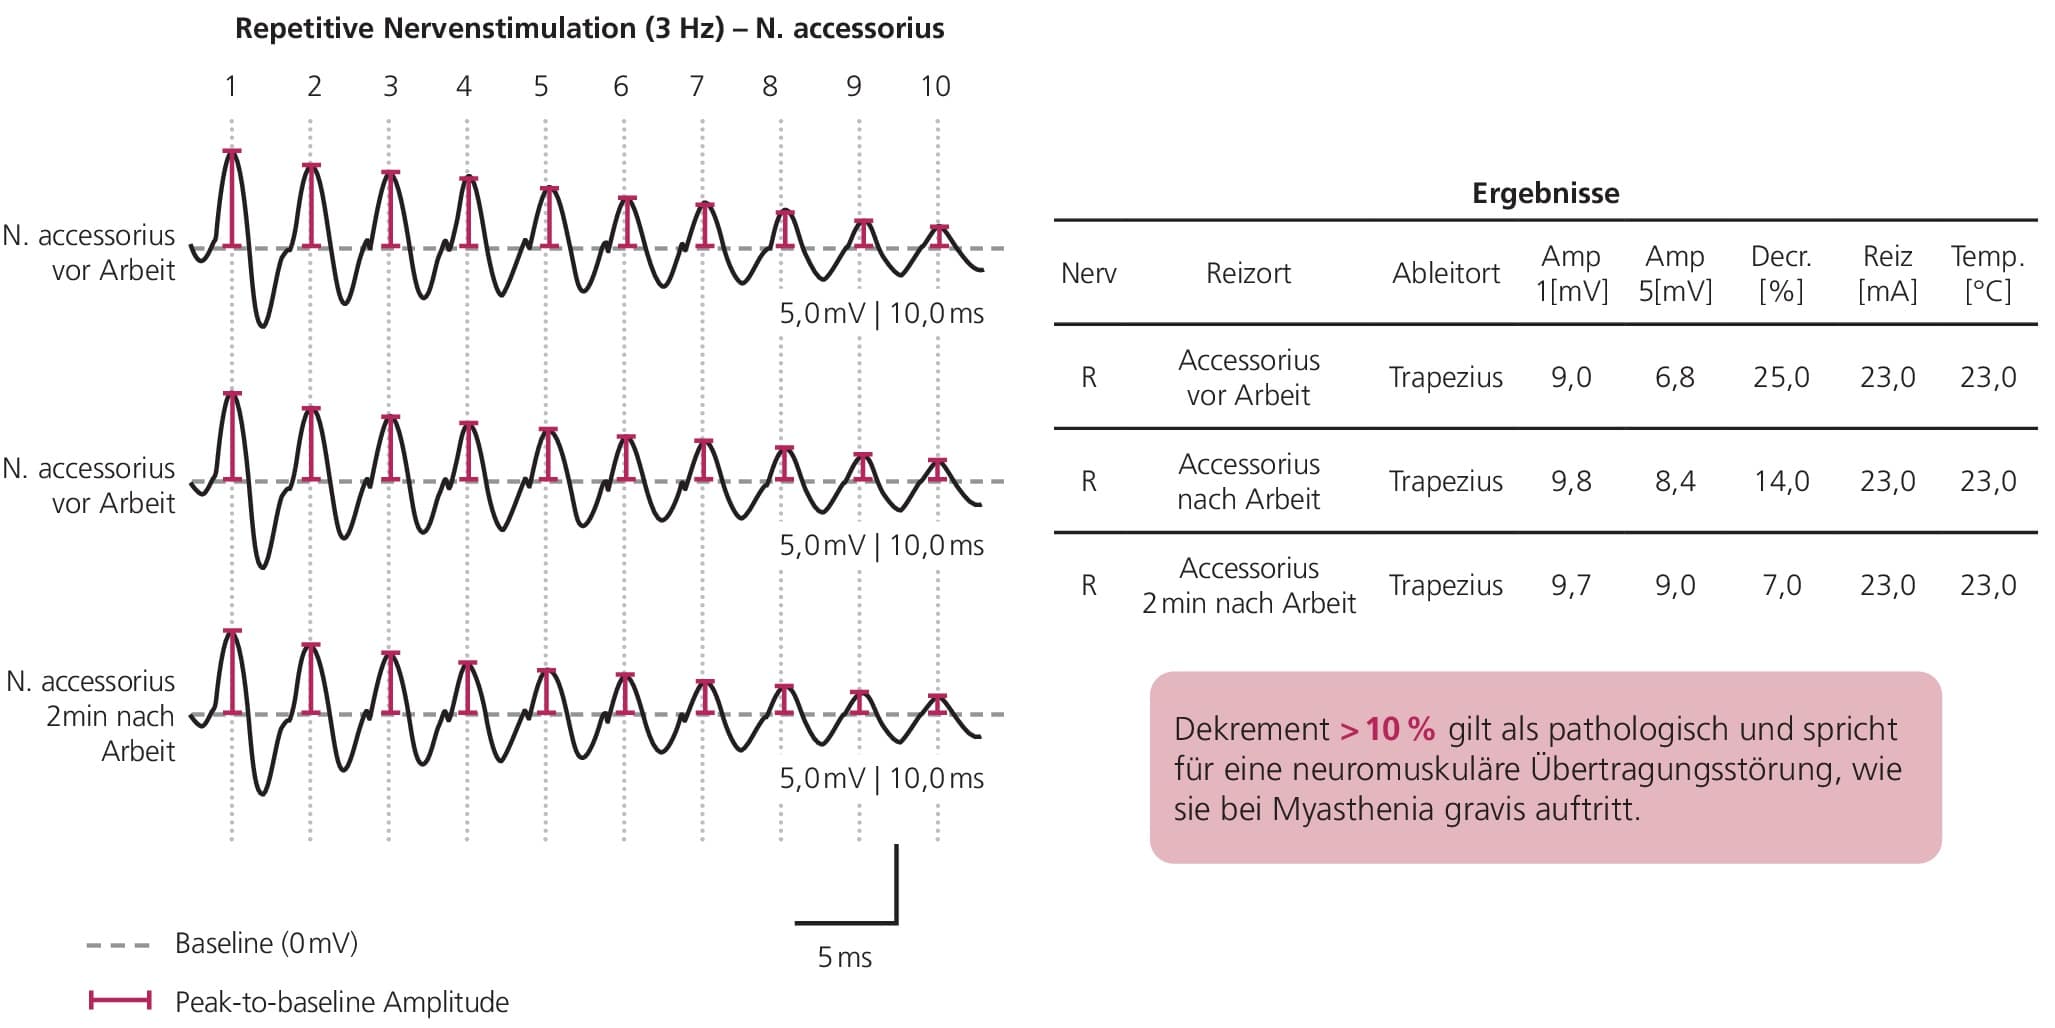
Die diagnostische Aussagekraft hängt wesentlich von der Auswahl des untersuchten Muskels ab. Während die Sensitivität bei rein okulärer Myasthenie lediglich etwa 30 % beträgt, werden bei generalisierten Verlaufsformen Werte um 80 % erreicht. Hierbei kann die Sensitivität deutlich gesteigert werden, wenn mehrere klinisch betroffene Muskelgruppen untersucht werden [15, 22].
Das sensitivste elektrophysiologische Verfahren stellt die Einzelfaser-Elektromyographie (Single-Fiber-EMG) dar. Hierbei wird der sogenannte „Jitter“, also die Variabilität der Übertragungszeit zwischen einzelnen Muskelfasern derselben motorischen Einheit, bestimmt. Eine erhöhte zeitliche Variabilität gilt als Ausdruck einer gestörten neuromuskulären Transmission. Das Single-Fiber-EMG erreicht Sensitivitäten von bis zu 97 % und besitzt damit insbesondere bei seronegativen Patientinnen und Patienten einen außerordentlich hohen diagnostischen Stellenwert. Allerdings gilt auch hier, dass die diagnostische Aussagekraft entscheidend von der Untersuchung klinisch betroffener Muskelgruppen sowie der Erfahrung der untersuchenden Person abhängt [16, 22].
Bedside-Diagnostik
Während serologische und elektrophysiologische Verfahren die Diagnose objektivieren, kommt den klinischen Bedside-Tests insbesondere in der Erstvorstellung weiterhin eine wichtige Rolle zu. Sie ermöglichen es, eine belastungsabhängige Muskelschwäche unmittelbar bei Betroffenen zu demonstrieren und unterstützen die Entscheidung für weiterführende Untersuchungen. Ergänzend gehört die thorakale Bildgebung zum Ausschluss eines Thymoms sowie die systematische Abgrenzung relevanter Differenzialdiagnosen zum diagnostischen Standard.
Beim Cogan-Lidzuckungszeichen blickt die betroffene Person zunächst für einige Sekunden nach unten und anschließend wieder in Primärposition. Ein kurzes überschießendes Anheben des Oberlids mit anschließendem Absinken in die Ptosis gilt als positiver Befund und weist eine Sensitivität von etwa 75 % sowie eine Spezifität von bis zu 99 % für eine okuläre MG auf. Das signe de cils beschreibt dagegen das Sichtbarbleiben der Wimpern trotz scheinbar vollständigem Lidschluss infolge einer Schwäche des Musculus orbicularis oculi; belastbare Daten zur diagnostischen Genauigkeit liegen hierfür bislang nicht vor [23, 24]. Der Ice-Pack-Test ist ein einfaches und nebenwirkungsfreies Bedside-Verfahren zur Diagnostik einer myasthenen Ptosis. Nach Kühlung des betroffenen Augenlids über wenige Minuten kommt es bei Vorliegen einer MG häufig zu einer deutlichen Verbesserung des Lidstands, was auf eine temperaturabhängige Verbesserung der neuromuskulären Transmission zurückgeführt wird. In einer prospektiven Studie an 89 Patientinnen und Patienten mit Ptosis und/oder Diplopie erreichte der Test eine Sensitivität von 76,9 % (95 %-KI: 49,2–92,5 %) und eine Spezifität von 98,3 % (95 %-KI: 90,3–99,9 %), wodurch er insbesondere in der ambulanten neurologischen Diagnostik einen hohen praktischen Stellenwert besitzt [24]. Der früher weit verbreitete Edrophonium-(Tensilon®)-Test hat aufgrund der eingeschränkten Verfügbarkeit des Wirkstoffs, potenzieller cholinerger Nebenwirkungen sowie der heute verfügbaren hochsensitiven serologischen und elektrophysiologischen Diagnostik deutlich an Bedeutung verloren. Als pharmakologischer Bedside-Test wird in vielen Zentren stattdessen ein oraler Pyridostigmin-Test durchgeführt. Hierbei werden 30–60 mg Pyridostigmin oral verabreicht und die klinische Symptomatik nach etwa 45–60 Minuten erneut beurteilt. Eine objektivierbare Besserung belastungsabhängiger Symptome – insbesondere einer Ptosis, Diplopie oder bulbären Symptomatik – unterstützt den Verdacht auf eine Störung der neuromuskulären Übertragung und kann die weitere Diagnostik ergänzen. Aufgrund fehlender Standardisierung und validierter diagnostischer Kennwerte sollte der Pyridostigmin-Test jedoch stets im Gesamtkontext der klinischen, serologischen und elektrophysiologischen Befunde interpretiert werden [9, 14, 25].
Bildgebung – Ausschluss eines Thymoms ist obligat
Ein zentrales diagnostisches Element stellt die Untersuchung des Thymus dar. Zum diagnostischen Standard gehört bei jeder neu diagnostizierten MG die bildgebende Untersuchung des Thymus. Die kontrastmittelgestützte Computertomographie des Thorax ist die Bildgebung der ersten Wahl zum Ausschluss eines Thymoms. Bei unklaren Befunden, Verdacht auf eine Infiltration benachbarter Strukturen oder zur präoperativen Stadieneinteilung können eine Magnetresonanztomographie (MRT) sowie in ausgewählten Fällen eine Positronen-Emissions-Tomographie (PET/CT) die Diagnostik sinnvoll ergänzen [26]. Diese Empfehlung gilt unabhängig vom Alter, vom Antikörperstatus oder vom klinischen Schweregrad. Hintergrund ist die starke Assoziation zwischen Thymomen und der MG. Etwa 15 % der Betroffenen weisen ein Thymom auf, während umgekehrt ein erheblicher Anteil der Patientinnen und Patienten mit Thymom eine MG entwickelt [18, 19]. Wird ein Thymom nachgewiesen, ergeben sich unmittelbare therapeutische Konsequenzen, da die vollständige operative Entfernung unabhängig davon, ob bereits eine MG besteht, angestrebt werden sollte [26]. Auch bei Kindern und Jugendlichen mit MG sollte trotz der insgesamt sehr geringen Prävalenz eines Thymoms eine bildgebende Untersuchung des Mediastinums erfolgen, da der Nachweis eines Thymoms unmittelbare therapeutische Konsequenzen nach sich zieht. Wird ein Thymom diagnostiziert, besteht unabhängig vom Alter der Betroffenen die Indikation zur vollständigen operativen Resektion [27].
Biomarker – Perspektiven für die Präzisionsmedizin
Die Identifikation valider Biomarker stellt einen wichtigen Schwerpunkt der aktuellen Forschung bei der MG dar. Das Ziel ist es, objektive Marker zu etablieren, die neben der Diagnosestellung eine zuverlässige Beurteilung der Krankheitsaktivität, des individuellen Therapieansprechens sowie des Risikos für Exazerbationen und myasthene Krisen ermöglichen. Darüber hinaus könnten Biomarker künftig zur frühzeitigen Phänotypisierung beitragen und damit eine stärker personalisierte Therapieplanung unterstützen. Derzeit werden insbesondere proteomische, metabolomische und immunologische Biomarker untersucht, deren klinischer Stellenwert jedoch noch nicht abschließend geklärt ist. Als vielversprechender Kandidat wurde kürzlich Inter-α-Trypsin-Inhibitor Heavy Chain 3 (ITIH3) beschrieben, dessen Serumkonzentration mit der Krankheitsaktivität assoziiert war und das somit zukünftig als Verlaufs- und Therapiemarker von Bedeutung sein könnte [28]. Insgesamt befinden sich die meisten Biomarker jedoch noch in der klinischen Validierung, sodass prospektive multizentrische Studien erforderlich sind, bevor sie Eingang in die Routinediagnostik finden [28, 29].
Interkostalmuskelbiopsie
Die Interkostalmuskelbiopsie stellt ein spezialisiertes diagnostisches Verfahren dar, das in ausgewählten Fällen ergänzend zur serologischen und elektrophysiologischen Diagnostik eingesetzt werden kann. Aufgrund der hohen Dichte motorischer Endplatten eignet sich der Musculus intercostalis externus besonders für die histologische, immunhistochemische und elektronenmikroskopische Untersuchung der neuromuskulären Synapse. Hierdurch lassen sich strukturelle Veränderungen der Endplatte, Komplementablagerungen sowie Defekte der postsynaptischen Signalübertragung nachweisen, die insbesondere bei seronegativen Myasthenieformen oder kongenitalen myasthenen Syndromen zusätzliche diagnostische Hinweise liefern können [30, 31].
Differenzialdiagnosen
Die Differenzialdiagnose richtet sich wesentlich nach dem klinischen Manifestationsmuster. Bei rein okulären Beschwerden müssen internukleäre Ophthalmoplegien, Hirnstammläsionen, endokrine Orbitopathien sowie okulomotorische Hirnnervenparesen ausgeschlossen werden. Charakteristisch für die MG bleibt die fluktuierende, belastungsabhängige Symptomatik, während strukturelle Läsionen i. d. R. konstante Defizite verursachen. Bei okulären und bulbären Symptomen sollte ein kranielles MRT erfolgen. Bei generalisierten Verläufen stehen entzündliche Myopathien, metabolische Myopathien, Motoneuronerkrankungen und hereditäre Muskelerkrankungen im Vordergrund der Differenzialdiagnose. Deshalb wird zusätzlich die Bestimmung der Kreatinkinase als Bestandteil der Basisdiagnostik empfohlen.
Eine besondere Bedeutung besitzt die Abgrenzung gegenüber dem Lambert-Eaton-Myasthenie-Syndrom (LEMS). Im Gegensatz zur MG beginnt das LEMS typischerweise mit einer proximalen Beinschwäche und autonomen Symptomen; okuläre Beschwerden stehen meist nicht im Vordergrund. Beim LEMS besteht häufiger eine Tumorassoziation, insbesondere mit kleinzelligen Bronchialkarzinomen. Diagnostisch wegweisend sind Antikörper gegen spannungsabhängige Calciumkanäle vom P/Q-Typ sowie charakteristische elektrophysiologische Befunde [13, 20, 32]. Das Vorliegen abgeschwächter oder fehlender Muskeleigenreflexe mit postaktivierungsbedingter Fazilitation, eines deutlichen Inkrements (> 100 %) im Hochfrequenz- oder Belastungstest sowie einer fehlenden oder paradoxen Reaktion auf Pyridostigmin sind klinische und elektrophysiologische Befunde, die anstelle einer MG an ein LEMS denken lassen sollten [20, 32]. Auch genetische myasthene Syndrome sollten insbesondere bei Erkrankungsbeginn im Kindes- oder Jugendalter, positiver Familienanamnese, fehlendem Nachweis myastheniespezifischer Autoantikörper oder ausbleibendem Ansprechen auf eine Immuntherapie differenzialdiagnostisch berücksichtigt werden. In diesen Fällen sollte nach humangenetischer Beratung primär eine breit angelegte Next-Generation Sequencing (NGS)-Paneldiagnostik erfolgen, die alle bekannten Gene des kongenitalen myasthenen Syndroms sowie Copy-Number-Varianten umfasst [33]. Bleibt die Paneldiagnostik trotz hoher klinischer Wahrscheinlichkeit ohne richtungsweisenden Befund, sollte eine Trio-Exomsequenzierung und bei weiterhin ungeklärten Fällen eine Genomsequenzierung erwogen werden, da hierdurch auch seltene, neu beschriebene oder intronische Varianten identifiziert werden können [34]. Die diagnostische Ausbeute genetischer Paneluntersuchungen ist stark von der klinischen Vorauswahl abhängig und erreicht bei sorgfältig phänotypisierten Patientinnen und Patienten mit kongenitalem myasthenem Syndrom hohe Nachweisraten [33]. Neu identifizierte Varianten werden entsprechend den ACMG/AMP-Kriterien anhand ihrer Populationshäufigkeit, Segregation innerhalb der Familie, bioinformatischer Prädiktion sowie – wenn erforderlich – durch funktionelle Untersuchungen, beispielsweise Expressions- oder Spleißanalysen, hinsichtlich ihrer Pathogenität bewertet. Da sich Therapie, Prognose und genetische Beratung grundlegend von den autoimmunen Formen der MG unterscheiden, ist eine frühzeitige molekulargenetische Diagnosestellung von großer klinischer Bedeutung [20, 33].
Fazit für die Klinik
Insgesamt wird ein stufenweises diagnostisches Vorgehen empfohlen, das sich konsequent an der klinischen Wahrscheinlichkeit orientiert (▶ Abb. 2).
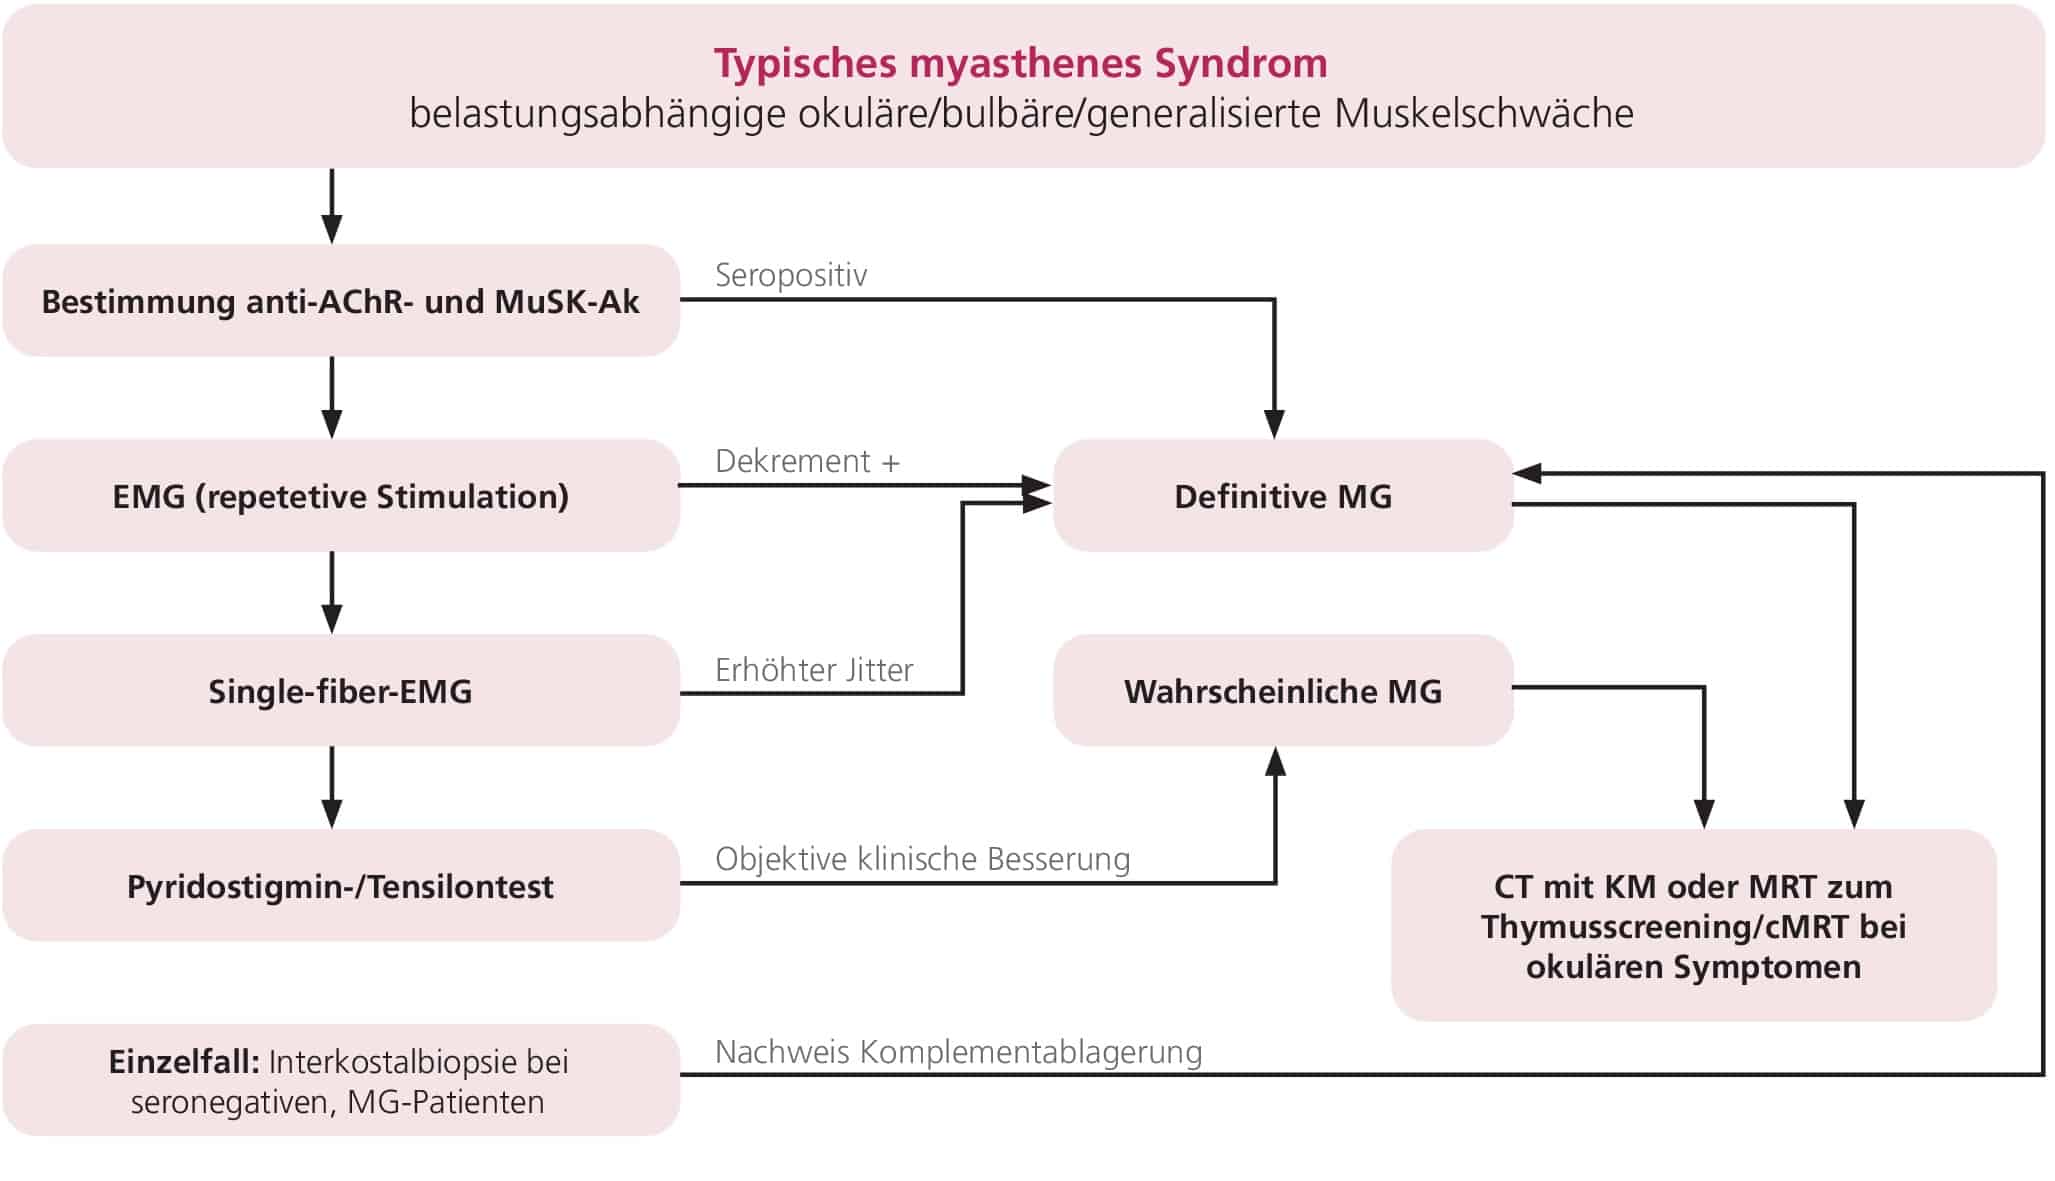
Zu Beginn steht die sorgfältige Anamnese mit Erfassung einer belastungsabhängigen, fluktuierenden Muskelschwäche. Bereits hier liefern okuläre Symptome, tageszeitliche Schwankungen sowie bulbäre Beschwerden entscheidende Hinweise. Die neurologische Untersuchung dient anschließend der Objektivierung der Symptomatik durch Halteversuche, okulomotorische Untersuchungen, Prüfung der bulbären Funktion sowie – bei entsprechendem Verdacht – der Messung der Vitalkapazität.
Bei klinischem Verdacht auf eine MG sollte die serologische Diagnostik nicht mehr ausschließlich stufenweise erfolgen. Stattdessen empfiehlt sich die parallele Bestimmung der AChR-, MuSK- und LRP4-Antikörper, da hierdurch die diagnostische Latenz verkürzt und ein frühzeitiger Therapiebeginn ermöglicht werden können. Parallel oder unmittelbar anschließend erfolgt die elektrophysiologische Diagnostik mittels repetitiver Nervenstimulation beziehungsweise Single-Fiber-EMG. Besonders bei seronegativen Patientinnen und Patienten besitzt das Single-Fiber-EMG einen hohen Stellenwert, da es die höchste Sensitivität aller elektrophysiologischen Verfahren erreicht [35]. Nach Diagnosesicherung sollte obligat eine Bildgebung des Mediastinums mittels Computertomographie zum Ausschluss eines Thymoms erfolgen. Ergänzend sollten standardisierte klinische Scores wie QMG, MG-ADL, MG-QoL15r und die MGFA-Klassifikation erhoben werden, um den Ausgangsbefund für die spätere Verlaufskontrolle zu dokumentieren.
Diagnostische Herausforderungen
Trotz moderner Diagnostik bleibt die MG eine Erkrankung mit erheblichem Potenzial für Fehldiagnosen. Ein häufiger Grund für eine verzögerte Diagnosestellung ist die Fehl-einordnung belastungsabhängiger Doppelbilder oder einer intermittierenden Ptosis als primär ophthalmologische Erkrankung. Insbesondere bei rein okulären Frühformen können serologische und elektrophysiologische Untersuchungen initial unauffällig sein, sodass sich die Diagnose erst im weiteren Verlauf sichern lässt [6, 11, 12]. Auch bulbäre Symptome werden nicht selten zunächst als Ausdruck einer zerebrovaskulären Erkrankung, einer HNO-Pathologie oder funktioneller Beschwerden interpretiert. Eine sorgfältige Anamnese mit gezielter Erfassung der tageszeitlichen Fluktuation und Belastungsabhängigkeit liefert in diesen Fällen häufig den entscheidenden diagnostischen Hinweis. Besondere Aufmerksamkeit erfordern seronegative Verläufe. Ein fehlender Nachweis myastheniespezifischer Autoantikörper schließt eine MG nicht aus. In diesen Fällen kommt der elektrophysiologischen Diagnostik, insbesondere dem Single-Fiber-EMG, eine zentrale Bedeutung zu. Bleiben Klinik und Zusatzbefunde widersprüchlich oder zeigt sich unter einer adäquaten Immuntherapie keine klinische Besserung, sollten differenzialdiagnostisch genetische myasthene Syndrome sowie andere neuromuskuläre Erkrankungen berücksichtigt werden [36, 37].
Die diagnostische Sensitivität elektrophysiologischer Verfahren hängt zudem wesentlich von der Auswahl der untersuchten Muskulatur ab. Daher sollten bevorzugt klinisch betroffene Muskelgruppen untersucht werden. Bei unauffälligem Erstbefund und fortbestehendem klinischem Verdacht empfiehlt sich die Untersuchung weiterer Muskeln, um die diagnostische Aussagekraft zu erhöhen [38, 39].
Aktuelle Entwicklungen in der Diagnostik
Die Diagnostik der MG hat sich in den vergangenen Jahren von der reinen Diagnosesicherung hin zu einer differenzierten Charakterisierung der Erkrankung entwickelt. Neben dem Nachweis einer gestörten neuromuskulären Übertragung steht heute die präzise immunologische Subtypisierung im Mittelpunkt, da diese zunehmend prognostische und therapeutische Konsequenzen besitzt. Von zentraler Bedeutung ist die Bestimmung myastheniespezifischer Autoantikörper. Neben den klassischen AChR- und MuSK-Antikörpern hat sich der Nachweis von LRP4-Antikörpern insbesondere bei zuvor seronegativen Patientinnen und Patienten etabliert und ermöglicht eine weitere immunologische Differenzierung [15].
Gleichzeitig rückt die Erkenntnis in den Vordergrund, dass sich die einzelnen Antikörper-Subgruppen nicht nur hinsichtlich ihrer Pathophysiologie unterscheiden, sondern auch charakteristische klinische Phänotypen sowie ein unterschiedliches Ansprechen auf moderne immunmodulatorische Therapien aufweisen [11].
Einen wesentlichen Fortschritt stellt die zunehmende Etablierung zellbasierter Assays (CBA) dar. Durch die Präsentation der Zielantigene in ihrer nativen Membranstruktur können insbesondere niedrigaffine und konformationsabhängige Autoantikörper nachgewiesen werden, die mit konventionellen Verfahren wie RIPA oder ELISA häufig unerkannt bleiben. Dadurch gelingt insbesondere bei bislang seronegativen Patientinnen und Patienten eine weitere diagnostische Präzisierung. In spezialisierten neuromuskulären Zentren werden CBA daher zunehmend frühzeitig oder ergänzend zur Routinediagnostik eingesetzt, auch wenn eine flächendeckende Standardisierung bislang noch aussteht [17].
Parallel dazu gewinnt die standardisierte Erfassung der Krankheitsaktivität zunehmend an Bedeutung. Während die MGFA-Klassifikation weiterhin die klinische Ausprägung beschreibt, ermöglichen validierte Instrumente wie der QMG, der MG-ADL-Score und der MG-QoL15r eine objektive und reproduzierbare Beurteilung von Schweregrad, Krankheitsaktivität und Therapieansprechen. Dadurch lässt sich der Krankheitsverlauf standardisiert dokumentieren und therapeutische Entscheidungen anhand objektivierbarer Verlaufsparameter treffen.
Auch die molekulargenetische Diagnostik entwickelt sich kontinuierlich weiter. Bei Verdacht auf ein kongenitales myasthenes Syndrom werden heute primär umfassende NGS-Paneluntersuchungen eingesetzt, während bei unauffälligem Panelbefund und weiterhin hohem klinischem Verdacht zunehmend Trio-Exom- oder Genomsequenzierungen durchgeführt werden. Dadurch können auch seltene oder neu beschriebene Krankheitsgene sowie regulatorische Varianten identifiziert werden, wodurch die diagnostische Ausbeute weiter steigt [6, 33].
Darüber hinaus können Interkostalmuskelbiopsien in ausgewählten Fällen – insbesondere bei persistierend seronegativen Patientinnen und Patienten oder bei Verdacht auf ein kongenitales myasthenes Syndrom – zusätzliche diagnostische Informationen liefern. Aufgrund der hohen Dichte motorischer Endplatten eignet sich der Musculus intercostalis externus besonders für die histopathologische, immunhistochemische und ultrastrukturelle Untersuchung der neuromuskulären Synapse. Hierdurch lassen sich Veränderungen wie Komplementablagerungen, Endplattenpathologien oder strukturelle Defekte der neuromuskulären Übertragung nachweisen, die zur Differenzierung zwischen autoimmuner MG und kongenitalen myasthenen Syndromen beitragen können. Aufgrund des invasiven Charakters und der erforderlichen spezialisierten Aufarbeitung bleibt die Interkostalmuskelbiopsie jedoch ausgewählten Fragestellungen in erfahrenen neuromuskulären Zentren vorbehalten [30, 31].
Insgesamt bildet die Diagnostik der MG heute die Grundlage einer personalisierten Versorgung. Die Kombination aus klinischer Untersuchung, hochsensitiver Autoantikörperdiagnostik, elektrophysiologischen Verfahren und standardisierter Verlaufsbeurteilung erlaubt nicht nur eine zuverlässige Diagnosesicherung, sondern auch eine präzise Phänotypisierung der Erkrankung und eine individuelle Therapieplanung.
- Cortés‐Vicente E, Borsi AJ, Gary C et al. The impact of diagnosis delay on European patients with generalised myasthenia gravis. Ann Clin Transl Neurol 2024;11(9): 2254–2267
- Grob D, Brunner N, Namba T, Pagala M. Lifetime course of myasthenia gravis. Muscle Nerve. 2008; 37(2): 141–149
- Spillane J, Higham E, Kullmann DM. Myasthenia gravis. BMJ 2012; 345: e8497–e8497
- Oosterhuis HJ. The ocular signs and symptoms of myasthenia gravis. Doc Ophthalmol Adv Ophthalmol 1982; 52(3–4): 363–378
- Carr AS, Cardwell CR, McCarron PO, McConville J. A systematic review of population based epidemiological studies in Myasthenia Gravis. BMC Neurol 2010; 10(1): 46
- Ramdas S, Beeson D, Dong YY. Congenital myasthenic syndromes: increasingly complex. Curr Opin Neurol 2024; 37(5): 493–501
- Gilhus NE. Myasthenia gravis and congenital myasthenic syndromes. In: Younger DS, Hrsg. Handbook of Clinical Neurology: Motor System Disorders, Volume 195, Part I, Normal Physiology and Function and Neuromuscular Disorders. Elsevier; 2023. S. 635–652
- Nacu A, Andersen JB, Lisnic V et al. Complicating autoimmune diseases in myasthenia gravis: a review. Autoimmunity 2015; 48(6): 362–368
- Tannemaat MR, Huijbers MG, Verschuuren JJGM. Myasthenia gravis—Pathophysiology, diagnosis, and treatment. In: Giometto B, Pittock SJ, Hrsg. Handbook of Clinical Neurology: Paraneoplastic Neurologic Disorders, Volume 200. Elsevier; 2024. S. 283–305
- Ruiter AM, Verschuuren JJGM, Tannemaat MR. Fatigue in patients with myasthenia gravis. A systematic review of the literature. Neuromuscul Disord 2020; 30(8): 631–639
- Gilhus NE, Tzartos S, Evoli A et al. Myasthenia gravis. Nat Rev Dis Primer 2019; 5(1): 30
- Masi G, Chen K, Bayer AC et al. IgA autoantibodies demonstrate a novel mechanism of MuSK myasthenia gravis pathology. Brain 2026; 149(6): 2091–2106
- Mousavi A, Kumar P, Frykman H. The changing landscape of autoantibody testing in myasthenia gravis in the setting of novel drug treatments. Clin Biochem 2024;133–134
- Huijbers MG, Zhang W, Klooster R et al. MuSK IgG4 autoantibodies cause myasthenia gravis by inhibiting binding between MuSK and Lrp4. Proc Natl Acad Sci 2013; 110(51): 20783–20788
- Higuchi O, Hamuro J, Motomura M, Yamanashi Y. Autoantibodies to low‐density lipoprotein receptor–related protein 4 in myasthenia gravis. Ann Neurol 2011; 69(2): 418–422
- Spagni G, Gastaldi M, Businaro P et al. Comparison of Fixed and Live Cell-Based Assay for the Detection of AChR and MuSK Antibodies in Myasthenia Gravis. Neurol Neuroimmunol Neuroinflammation 2023; 10(1): e200038
- Rinaldi E, Puleo E, Di Maro A et al. Enhanced antibody detection via live cell-based assay among RIA negative myasthenia gravis patients: toward improved diagnosis and clinical correlates. J Neurol 2026; 273(5): 277
- Cordts I, Bodart N, Hartmann K et al. Screening for lipoprotein receptor-related protein 4-, agrin-, and titin-antibodies and exploring the autoimmune spectrum in myasthenia gravis. J Neurol 2017; 264(6): 1193–1203
- Díaz-Manera J, Rojas-García R, Gallardo E et al. Antibodies to AChR, MuSK and VGKC in a patient with myasthenia gravis and Morvan’s syndrome. Nat Clin Pract Neurol 2007; 3(7): 405–410
- Titulaer MJ, Lang B, Verschuuren JJ. Lambert–Eaton myasthenic syndrome: from clinical characteristics to therapeutic strategies. Lancet Neurol 2011; 10(12): 1098–1107
- Cao M, Koneczny I, Vincent A. Myasthenia Gravis With Antibodies Against Muscle Specific Kinase: An Update on Clinical Features, Pathophysiology and Treatment. Front Mol Neurosci 2020; 13:159
- Ren C, Xu M, Zhang J et al. Classification of solid pulmonary nodules using a machine-learning nomogram based on 18F-FDG PET/CT radiomics integrated clinicobiological features. Ann Transl Med 2022;10(23): 1265
- Yoganathan K, Stevenson A, Tahir A et al. Bedside and laboratory diagnostic testing in myasthenia. J Neurol 2022; 269(6): 3372–3384
- Chatzistefanou KI, Kouris T, Iliakis E et al. The Ice Pack Test in the Differential Diagnosis of Myasthenic Diplopia. Ophthalmology 2009; 116(11): 2236–2243
- Keritam O, Kräutler JB, Gharib D et al. Diagnostic performance and safety of the edrophonium test in myasthenia gravis: a retrospective case-control study. Neurol Res Pract 2026; 8(1): 11
- Claytor B, Delasos L, Raymond DP et al. Myasthenia Gravis and Thymoma. Muscle Nerve 2026; mus.70318
- Carter M, Ungerleider S, Goldstein SD. Thymectomy for juvenile myasthenia gravis: a narrative review. Mediastinum 2024; 8: 35
- Schroeter CB, Nelke C, Stascheit F et al. Inter-alpha-trypsin inhibitor heavy chain H3 is a potential biomarker for disease activity in myasthenia gravis. Acta Neuropathol 2024; 147(1): 102
- Bhandage AK, Kenina V, Huang YF et al. Serum protein biomarker profile distinguishes acetylcholine receptor antibody seropositive myasthenia gravis patients from healthy controls. iScience 2024; 27(8): 110564
- Pagala MK, Nandakumar NV, Venkatachari SA et al. Responses of intercostal muscle biopsies from normal subjects and patients with myasthenia gravis. Muscle Nerve 1990; 13(11): 1012–1022
- Hoffmann S, Harms L, Schuelke M et al. Complement deposition at the neuromuscular junction in seronegative myasthenia gravis. Acta Neuropathol 2020; 139(6): 1119–1122
- Florijn BW, Badrising UA. Postexercise Facilitation of Reflexes in the Lambert–Eaton Myasthenic Syndrome. N Engl J Med 2025; 392(14)
- Ohno K, Ohkawara B, Shen XM et al. Clinical and Pathologic Features of Congenital Myasthenic Syndromes Caused by 35 Genes—A Comprehensive Review. Int J Mol Sci 2023; 24(4): 3730
- Polavarapu K, Sunitha B, Töpf A et al. Clinical and genetic characterisation of a large Indian congenital myasthenic syndrome cohort. Brain 2024; 147(1): 281–296
- Khoo A, Hay Mar H, Borghi MV, Catania S. Electrophysiologic evaluation of myasthenia gravis and its mimics: real-world experience with single-fiber electromyography. Hosp Pract 2022; 50(5): 373–378
- Evoli A, Palace J, Spagni G et al. 275th ENMC international workshop: Seronegative myasthenia gravis: An update paradigm for diagnosis and management, 9–11 February 2024, Hoofddorp, the Netherlands. Neuromuscul Disord 2024; 44: 104468
- Vinciguerra C, Bevilacqua L, Lupica A et al. Diagnosis and Management of Seronegative Myasthenia Gravis: Lights and Shadows. Brain Sci 2023; 13(9): 1286
- Benatar M. A systematic review of diagnostic studies in myasthenia gravis. Neuromuscul Disord 2006; 16(7): 459–467
- Oh SJ, Jeong D, Lee I, Alsharabati M. Repetitive nerve stimulation test in myasthenic crisis. Muscle Nerve 2019; 59(5): 544–548
- Stascheit F, Rückert JC, Meisel A. Myasthenia gravis – Differenzialdiagnose und Therapie für die internistische Praxis. Internistische Praxis 2020; 64(1): 1–18
Interessenskonflikte:
Prof. Dr. Tobias Ruck und Dr. Lukas Theissen erklären, dass bei der Erstellung des Beitrages keine Interessenkonflikte im Sinne der Empfehlungen des Internationalen Committee of Medical Journals Editors bestanden.
© mgo fachverlage, all rights reserved
Korrespondenzadresse:
Dr. Lukas Theissen
Klinik und Poliklinik für Neurologie BG Universitätsklinikum Bergmannsheil Bochum, Ruhr-Universität-Bochum
Heimer-Institut für Muskelforschung BG Universitätsklinikum
Bergmannsheil Bochum
Bürkle-de-la-Camp-Platz 1
44789 Bochum
lukas.theissen@bergmannsheil.de
Prof. Dr. Tobias Ruck
Direktor der Klinik und Poliklinik für Neurologie, BG Universitätsklinikum Bergmannsheil Bochum,
Ruhr-Universität-Bochum
Heimer-Institut für Muskelforschung BG Universitätsklinikum
Bergmannsheil Bochum
Bürkle-de-la-Camp-Platz 1
44789 Bochum
tobias.ruck@bergmannsheil.de