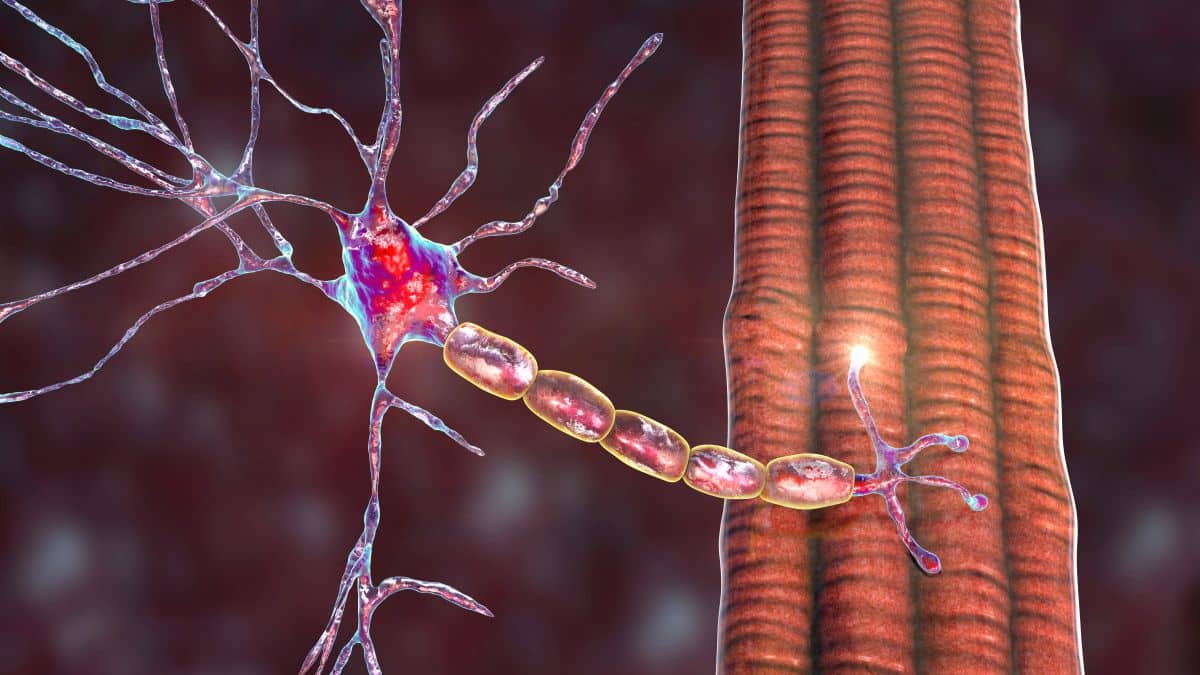
Etwa 40 % des Körpergewichts entfallen auf die Skelettmuskulatur, wobei der Anteil stark von Alter und Geschlecht abhängig ist [1]. In Muskeln findet eine große Anzahl an Stoffwechselvorgängen statt und die Muskulatur steht, anders als das Gehirn, in ständigem Austausch mit dem Blutkreislauf, da viele (Boten-)Stoffe die Blut-Muskel-Schranke passieren können. Die Skelettmuskulatur ist also auch immunologisch hochinteressant, auch im Bezug auf die Immunseneszenz, und die Muskelfunktion stellt einen Marker für das Überleben dar, so Prof. Dr. med. Tobias Ruck, Direktor Neurologische Universitätsklinik und Poliklinik, BG Universitätsklinikum Bergmannsheil Bochum: Der Verlust von 5 kg Muskelmasse geht mit einer um 16-20 % erhöhten Mortalität einher. Da die Muskelfunktion damit nicht nur die Mobilität, sondern auch die Prognose beeinflusst, ist die Weiterentwicklung und Optimierung von Therapien neuromuskulärer Erkrankungen von besonderer Relevanz.
Myasthenia gravis
Das Ziel bei der Myasthenia gravis (MG) ist eine möglichst optimale Krankheitskontrolle, die durch die vielen Diagnostik- und Behandlungsmöglichkeiten gewährleistet wird. Die Therapie wird bestimmt durch die Antikörperklasse, also Komplementinhibitoren, FcRn-Modulatoren oder B-Zell-Depletion. Für das Monitoring des Krankheitsstatus bzw. Therapieerfolgs braucht es einen geeigneten Biomarker. Als möglicher Biomarker wird aktuell ITIH3 erforscht, eine Untereinheit des Pre-alpha-Trypsin-Inhibitors, der Serinproteasen hemmt und bei der MG an den neuromuskulären Endplatten zu finden ist [2, 3]. Bei Therapieansprechen ist ein Abfall von ITIH3 messbar.
Für die Etablierung neuer Therapien sind weitere Studien nötig, viele Therapieansätze befinden sich in der klinischen Entwicklung. Neue potenzielle Therapiestrategien sollen z. B. an B- oder T-Zellen ansetzen, wobei beispielsweise die CAR-T-Zellen als vielversprechend gelten. In einem Fallbeispiel konnte mit T-Zell-Engangern eine deutliche Verbesserung im Gangbild innerhalb von zwei Monaten erreicht werden, jedoch keine anhaltende Verbesserung.
Beim kogenitalen myasthenen Syndrom (CMS) richtet sich die Therapie aufgrund der großen klinischen Heterogenität und der dadurch großen Zahl an Therapiemöglichkeiten nach dem Subtyp, der vorliegenden Mutation, und ist somit symptombezogen. Für die DOK7-CMS stellen MUSK-Agonisten eine vielversprechende Therapieoption dar, deren Erfolg bereits im Mausmodell gezeigt werden konnte.
Myositiden
Bei Myositiden wird zwischen autoimmunen und erregerbedingten Myositiden sowie Sonderformen unterschieden. Für die Diagnose spielt die histologische Diagnostik immer noch eine bedeutende Rolle. Myositis-spezifische Antikörper werden nur bei klinischem Verdacht in Form eines Lineblots getestet. Autoantikörper gegen intrazelluläre Antigene sind pathophysiologisch relevant; klassische Antikörpertherapien wirken nicht, da sie nicht in den Muskel eindringen können. Einige neue Therapieoptionen befinden sich in der klinischen Entwicklung. Vor allem für die Einschlusskörperchenmyositis (IBM) werden neue wirksame Therapien benötigt, da sich diese aufgrund des Erkrankungsspektrums als schwierig erweisen.
Duchenne-Muskeldystrophie & Kollagen-6-Dystrophien
Für die Duchenne-Muskeldystrophie gibt es drei Therapieprinzipien: 1) Die antiinflamatorische und antifibrotische Therapie, 2) das Exon-Shipping und 3) die vektorbasierte Genadditionstherapie. Von diesen ist allerdings nur die erste in Europa zugelassen. Einen vielversprechenden Therapieansatz stellt das Mikrodystrophin dar, ein verkürztes, funktionsfähiges Dystrophin, das über eine Gentherapie in den Muskel eingebracht wird. Diese Therapieoption weist jedoch diverse Problematiken auf, wie z. B. eine Lebertoxizität. Für Kollagen-6-Dystrophien stellt das Exon-Shipping eine vielversprechende Therapiemöglichkeit dar.
Morbus Pompe
Morbus Pompe stellt eine Multisystemerkrankung mit einer Vielzahl an Mutationen dar. Therapien dürfen sich deshalb nicht nur auf ein System beschränken, um eine gute Lebensqualität bei Betroffenen zu erreichen. Enzymersatztherapien haben sich zwar weiterentwickelt und die neue Generation weist eine bessere Aufnahme in den Muskel und eine bessere Wirksamkeit auf, es werden aber dennoch neue Therapiestrategien benötigt.
Myotone Dystrophien
Bei myotonen Dystrophien handelt es sich um erbliche Multisystemerkrankungen. Es gibt zwei Formen mit unterschiedlichen Symptomen, die myotone Dystrophie Typ 1 (DM1) und Typ 2 (DM2). Die molekulare Pathogenese stellt die Therapiegrundlage dar: durch Fehler beim Splicing von prämRNAs entstehen toxische Produkte, an denen die Therapien ansetzen.
Zusammenfassend gilt für die Etablierung und Optimierung der Therapie aller neuromuskulären Erkrankungen, dass es essentiell ist, den zugrundeliegenden Mechanismus zu verstehen, das Multisystem zu bedenken, sowie, dass eingesetzte Therapien ihren Wirkort erreichen und der Nutzen belegt werden kann.
Tiziana Nicola
Literatur:
- Frontera WR & Ochala J. Skeletal muscle: A brief review of structure and function. Calcified Tissue International 2015; 96(3): 183–195
- GeneCards: ITIH3 Gene. https://www.genecards.org/cgi-bin/carddisp.pl?gene=ITIH3; zugegriffen am 5.11.2026
- Enghild JJ, Thøgersen IB, Pizzo SV & Salvesen G. Analysis of inter-alpha-trypsin inhibitor and a novel trypsin inhibitor, pre-alpha-trypsin inhibitor, from human plasma. Polypeptide chain stoichiometry and assembly by glycan. Journal of Biological Chemistry 1989; 264(27): 15975–15981
Quelle: State-of-the-Art-Lecture: „Muskelerkrankungen“ im Rahmen der Neurowoche 2026 in Berlin am 04.11.26